分类更新背景与要点
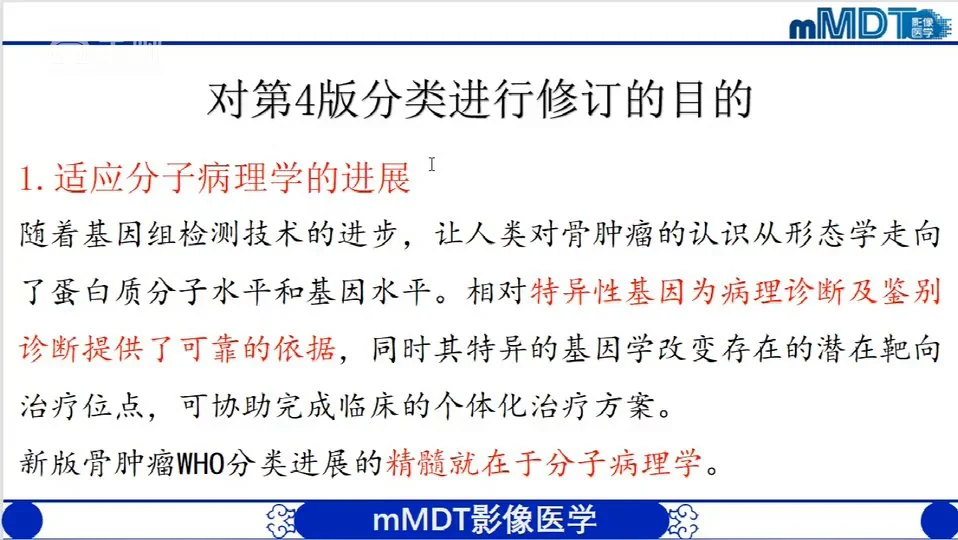
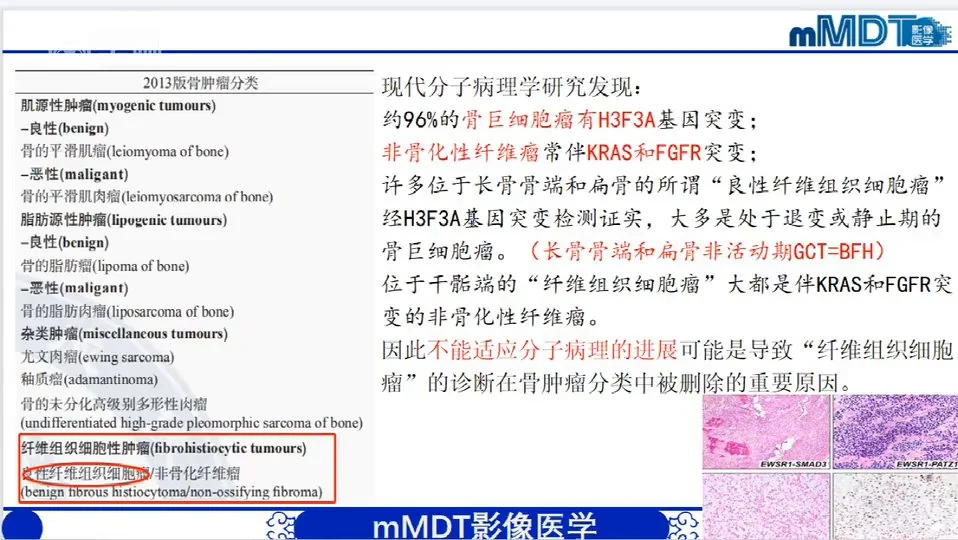
第5版WHO骨肿瘤分类修订的核心是适应分子病理学进展,将骨肿瘤的认识从形态学推进到基因水平。例如约96%的骨巨细胞瘤存在H3F3A基因突变,非骨化性纤维瘤常伴KRAS和FGFR突变,长骨骨端和扁骨的良性纤维组织细胞瘤经检测大多为退变或静止期的骨巨细胞瘤。这些分子改变为诊断和鉴别诊断提供了客观依据。
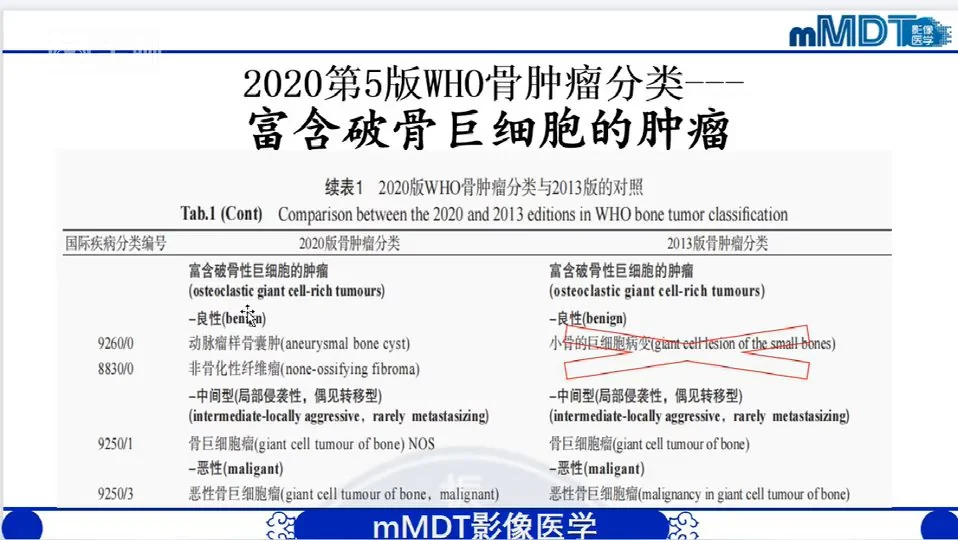
在新分类中,富含破骨样巨细胞的肿瘤作为一组独立列出,包括动脉瘤样骨囊肿、非骨化性纤维瘤等。同时,未能明确性质的肿瘤如单纯性骨囊肿、纤维结构不良等仍按良性和中间型(局部侵袭性)划分。分类的调整也反映了临床治疗原则的转变,强调依据分子特征进行个体化处理。
动脉瘤样骨囊肿的临床与病理
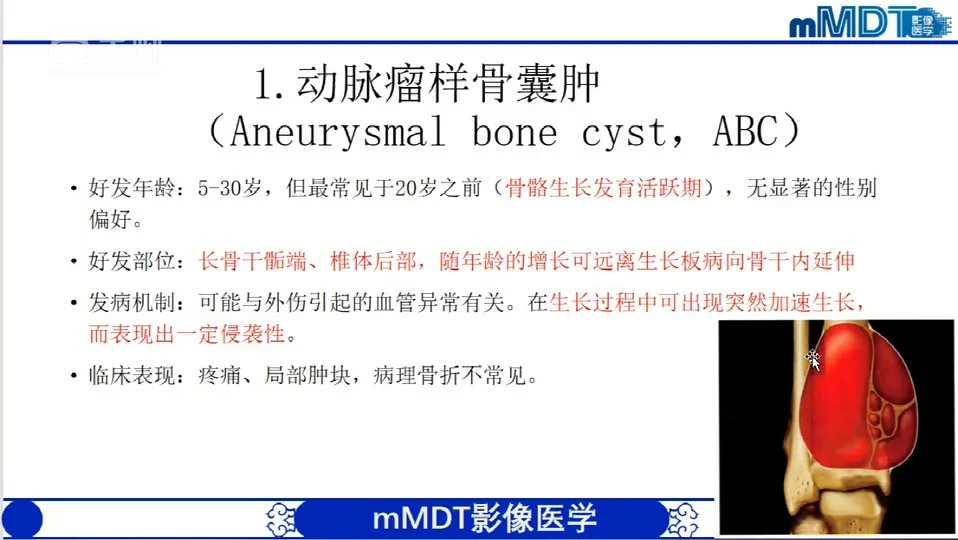
动脉瘤样骨囊肿好发于5-30岁,但最常见于20岁之前骨骼生长发育活跃期,无显著性别偏好。好发部位为长骨干骺端和椎体后部,随年龄增长病变可远离生长板向骨干延伸。临床表现以疼痛和局部肿块为主,病理骨折不常见。其发病机制可能与外伤引起的血管异常有关,生长过程中可突然加速,表现出一定侵袭性。
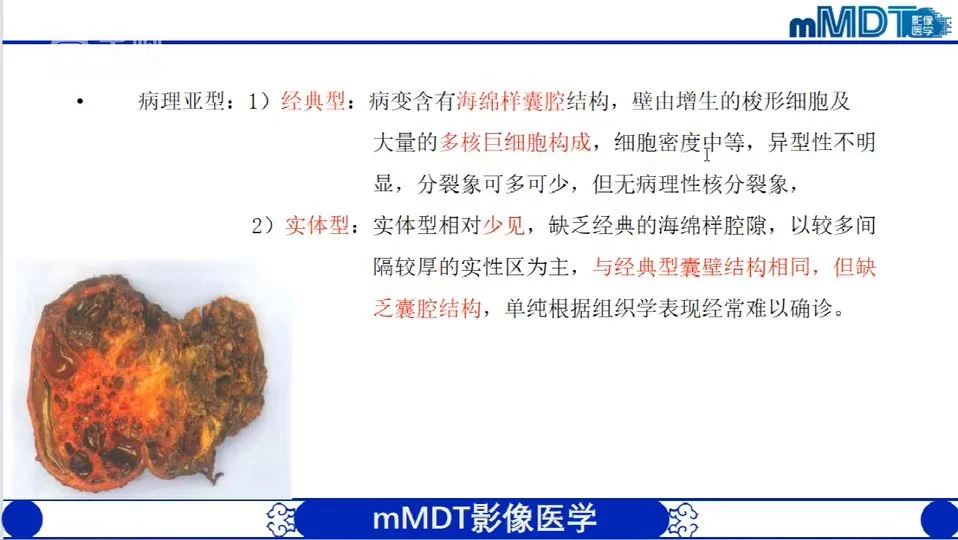
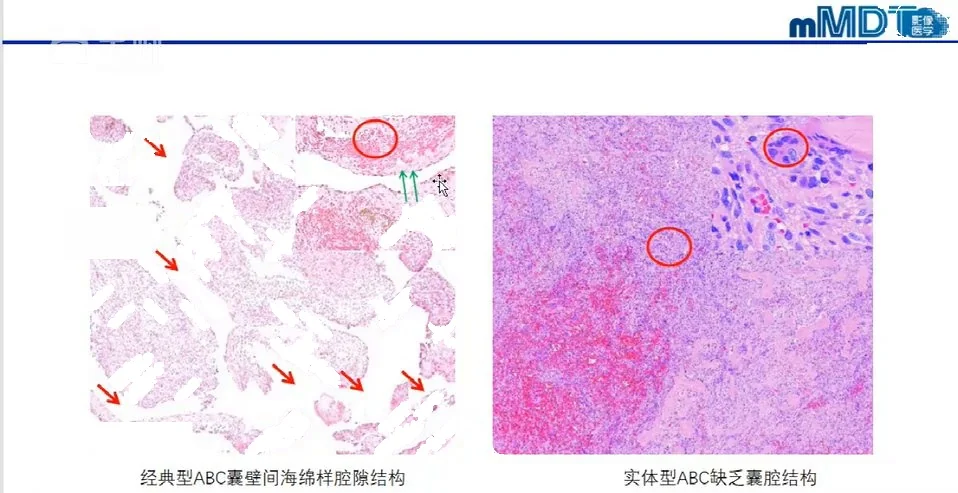
病理上分为经典型和实体型。经典型具有海绵样囊腔结构,囊壁由增生的梭形细胞和大量多核巨细胞构成,细胞异型性不明显,无病理性核分裂象。实体型相对少见,缺乏囊腔,以较厚的实性区为主,组织学表现与经典型囊壁相同,但单纯依据组织学常难以确诊。
USP6基因与ABC的重新定义
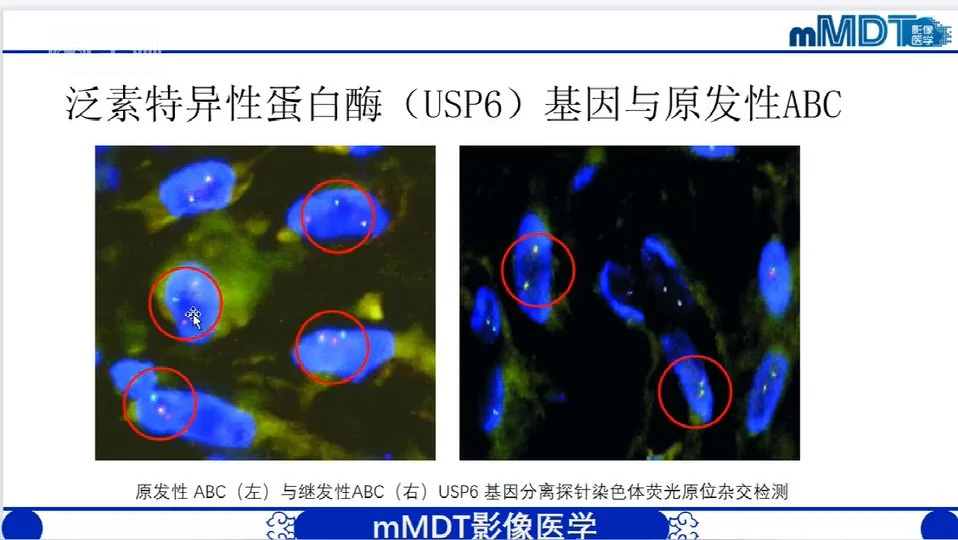
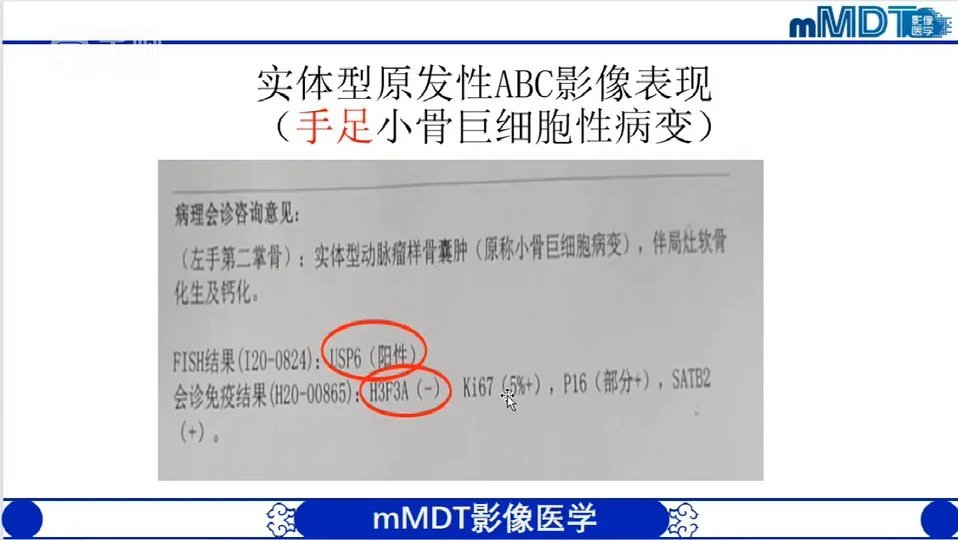
USP6基因定位于17p13染色体,大部分原发性ABC存在USP6基因断裂、易位或重排,而继发性ABC、骨巨细胞瘤、血管扩张型骨肉瘤等相似影像学表现的肿瘤不存在该基因突变,因此USP6检测可作为鉴别诊断的客观辅助标准,但不能区分经典型与实体型ABC。USP6基因重排还见于结节性筋膜炎、指趾纤维骨性假瘤、骨化性肌炎、小骨巨细胞病变等,这些病变好发于青壮年,短期内迅速增大,但生长有自限性。
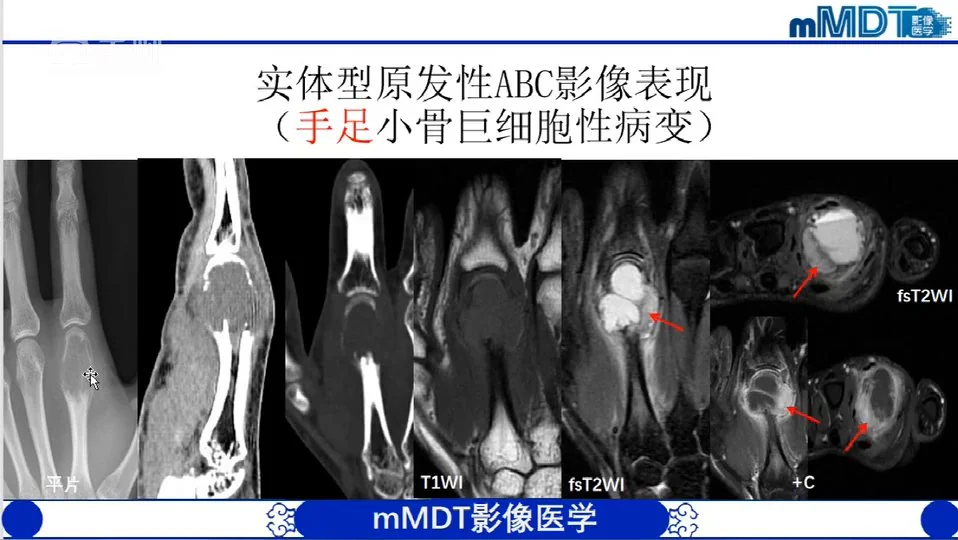
基于USP6基因研究,第5版WHO将旧版“小骨的巨细胞病变”归入实体型ABC,因为手足小骨的巨细胞病变存在USP6基因易位,本质是ABC;而颌骨类似病变USP6阴性,仍称为巨细胞修复性肉芽肿。继发性ABC不存在USP6基因重排,本质为囊变、出血,常作为伴瘤征象出现,新版分类不主张使用继发性ABC名称。
经典型ABC的影像表现与鉴别
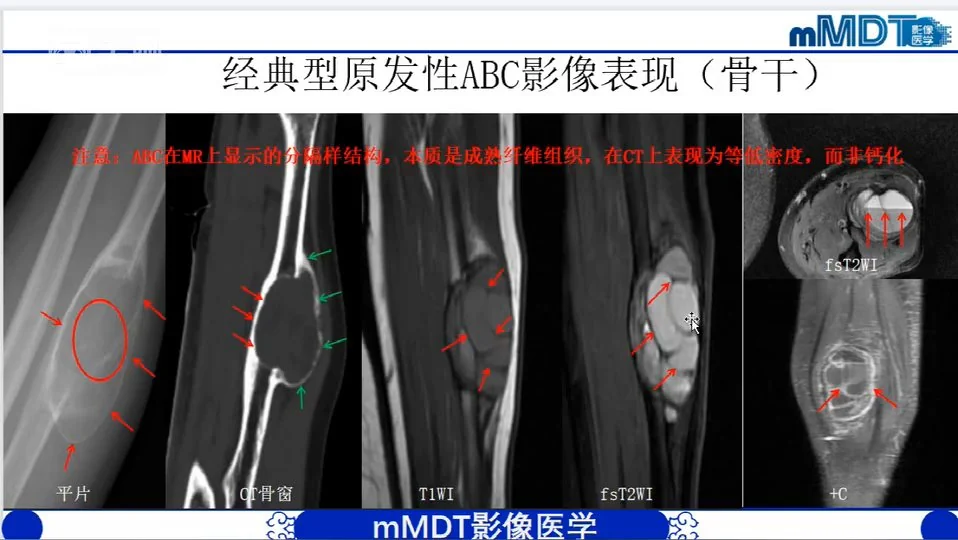
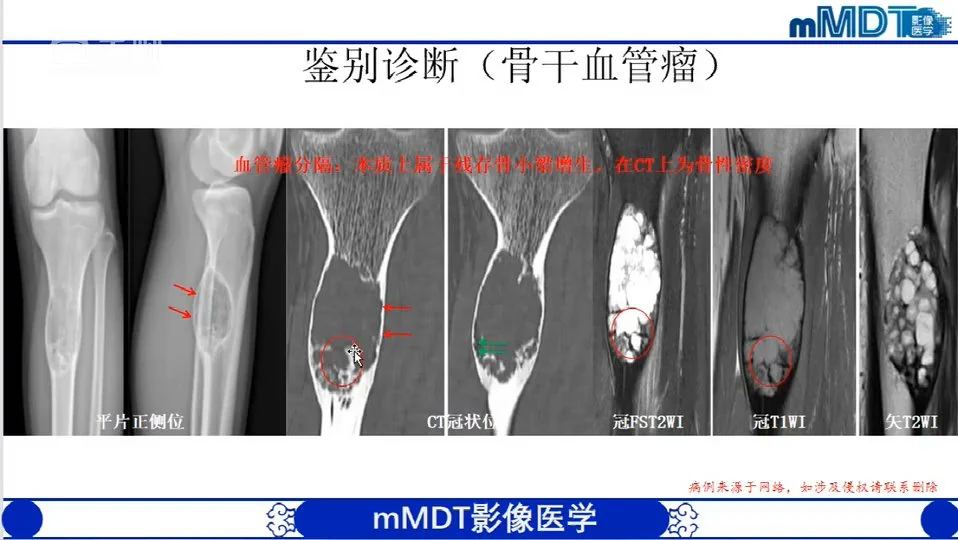
经典型ABC在影像上表现为囊性膨胀性病变,可位于骨干、骨端、椎体或骶骨。MRI上分隔样结构本质为成熟纤维组织,在CT上呈等低密度而非钙化,这是与血管瘤鉴别的关键:血管瘤的分隔为残存骨小梁增生,CT上呈骨性密度。骨干ABC还需与囊性纤维结构不良、单纯性骨囊肿鉴别,囊性FD多见于儿童,SBC通常无分隔和强化。
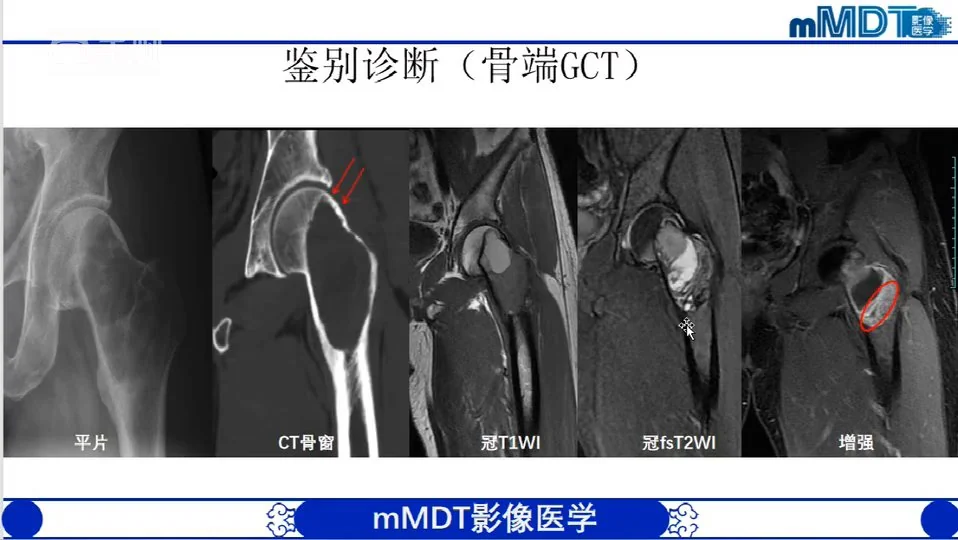
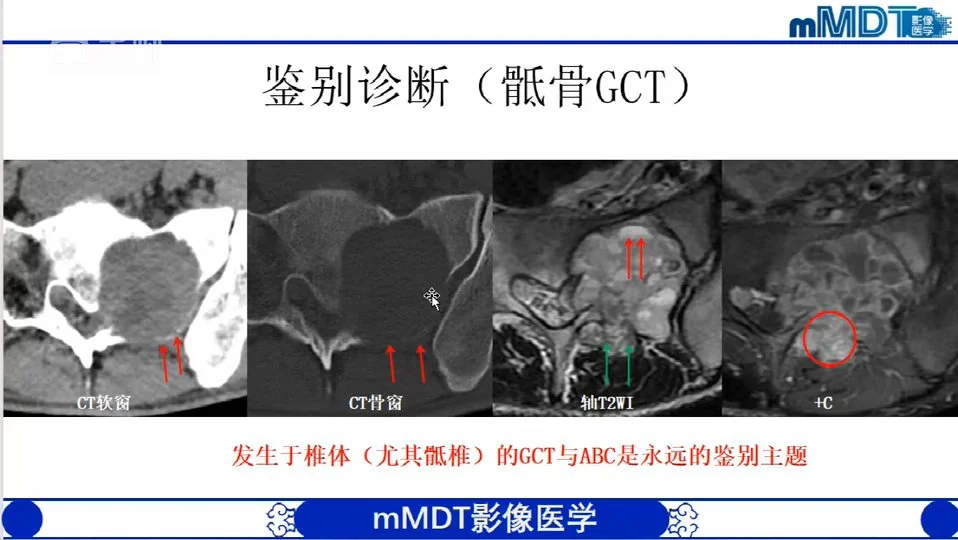
骨端ABC主要与骨巨细胞瘤鉴别,GCT好发于骨骺闭合后的成人,多无硬化边,增强扫描实性部分明显强化;而ABC囊腔强化位于分隔和囊壁。椎体ABC需与椎体GCT鉴别,后者多见于骶骨,常呈溶骨性破坏。当出现明显溶骨破坏、软组织肿块或骨膜三角等侵袭征象时,应按就高不就低原则,将中间型或恶性肿瘤作为首诊考虑,并通过分子病理确诊。
实体型ABC与手足小骨病变
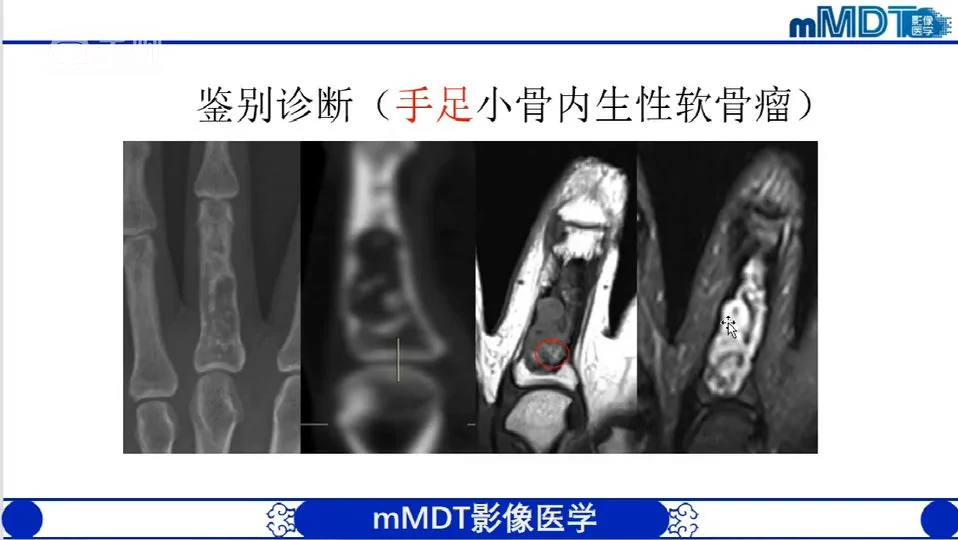
实体型ABC临床相对少见,有好发于手足小骨的趋势,影像上可呈囊实性,与骨巨细胞瘤鉴别困难。旧称小骨巨细胞病变现归入实体型ABC,病理上缺乏囊腔结构,由梭形细胞和多核巨细胞组成,USP6基因检测阳性,H3F3A阴性,可与真性骨巨细胞瘤区分。手足小骨的内生软骨瘤需与实体型ABC鉴别,内生软骨瘤常见钙化,而实体型ABC钙化少见。
对于囊实性表现的实体型ABC,与骨巨细胞瘤的鉴别需结合年龄、部位和分子检测。骨巨细胞瘤好发于骨端,H3F3A突变阳性;实体型ABC好发于手足小骨,USP6重排阳性。明确诊断有助于避免过度治疗或治疗不彻底。
非骨化性纤维瘤与纤维骨皮质缺损
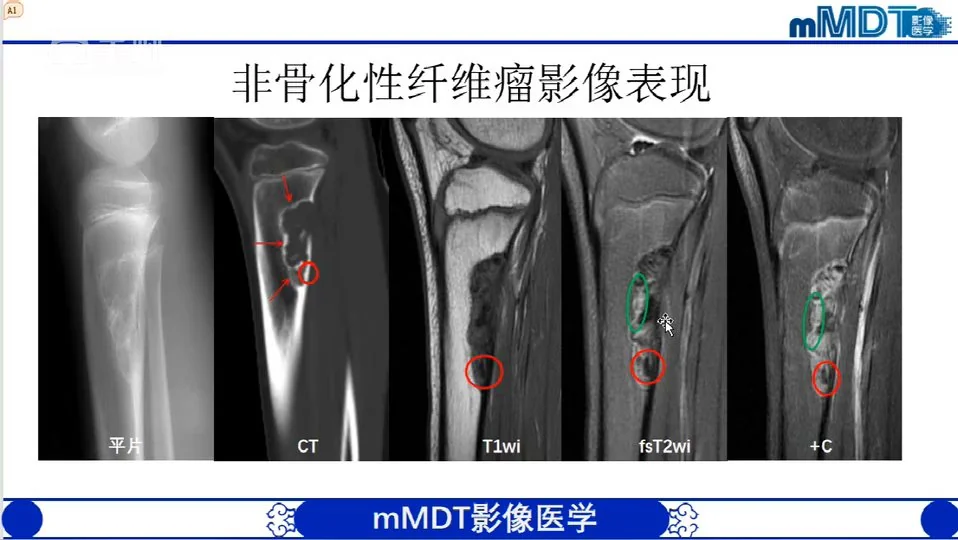
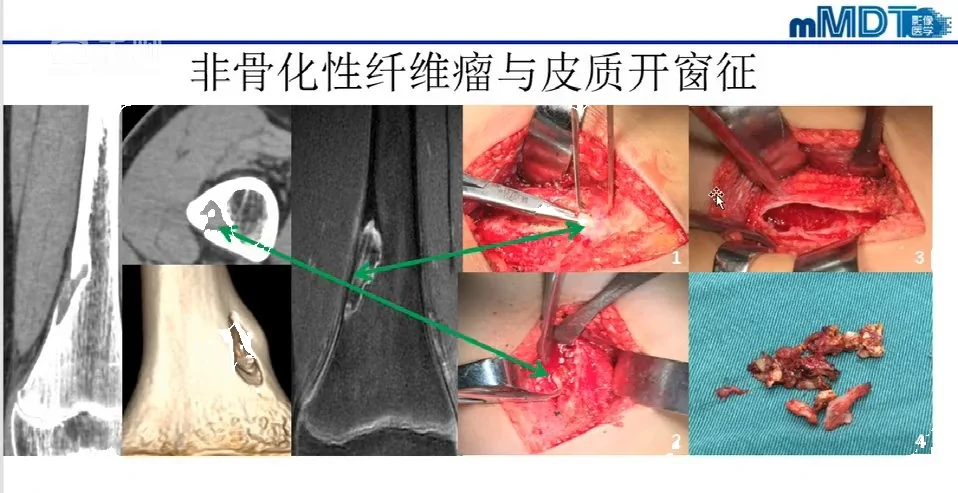
非骨化性纤维瘤好发于5-20岁骨骼成熟前的长骨干骺端,以股骨远端和胫骨近端最常见,临床常为偶发。病变主体位于髓腔者称为NOF,局限于皮质内者称为纤维骨皮质缺损(FCD),两者为同一病变的不同阶段。影像上可见皮质开窗征,即病变突破皮质形成开窗,其影像病理基础为纤维组织与骨组织的交界。
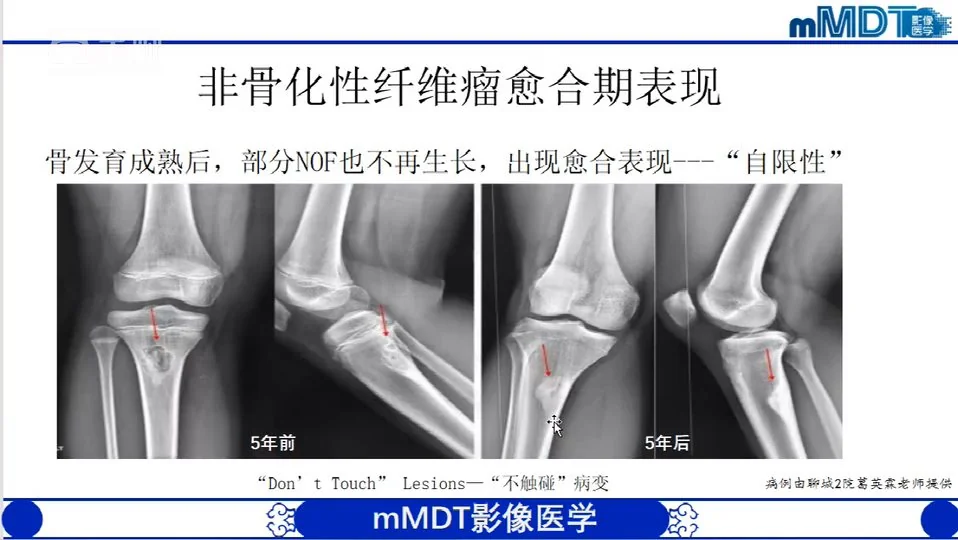
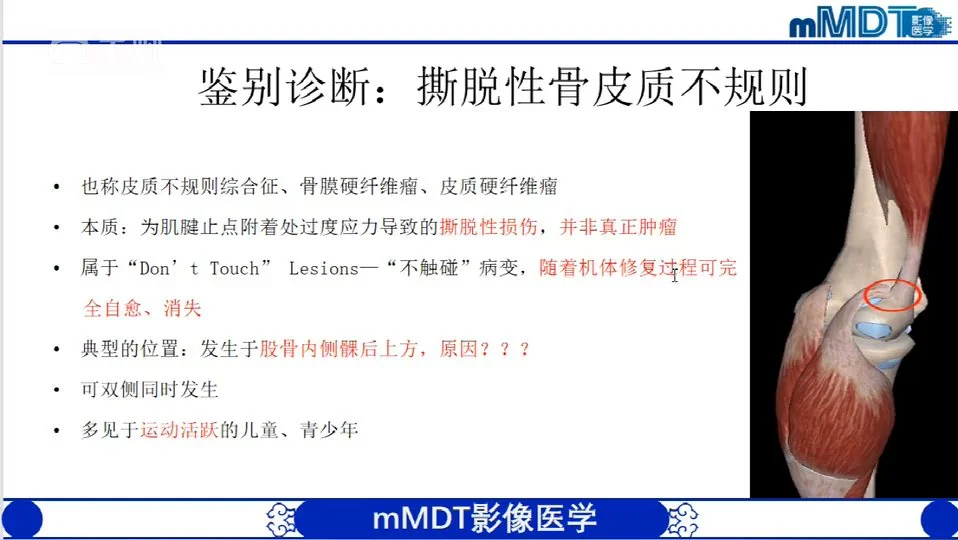
NOF具有自限性,骨发育成熟后部分病变不再生长,出现愈合表现,属于“不触碰”病变。多发NOF需结合临床除外Jaffe-Campanacci综合征,该综合征伴有神经纤维瘤病、皮肤色素斑、智力迟钝、内分泌异常等骨外表现。鉴别诊断包括撕脱性骨皮质不规则,后者本质为肌腱止点过度应力导致的撕脱损伤,并非真性肿瘤,典型位于股骨内侧后上方,可自愈,多见于运动活跃的儿童青少年。