概述与临床要点
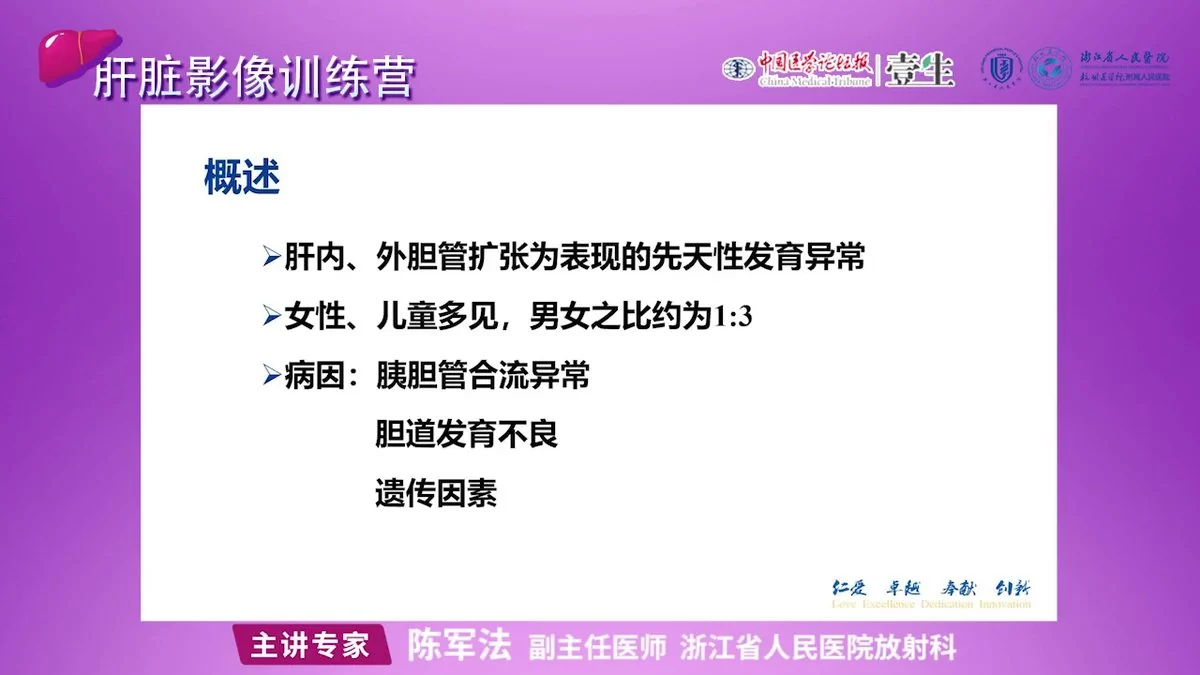
先天性胆管扩张症是一种以肝内、外胆管扩张为表现的先天性发育异常,女性及儿童多见,男女之比约为1:3。病因尚未完全明确,可能与胰胆管合流异常、胆道发育不良及遗传因素有关。
典型临床表现为黄疸、腹痛、右上腹包块三联征,但仅约20%的患者同时出现。婴幼儿及儿童常以腹部包块和梗阻性黄疸为主要表现,成人则多表现为腹痛。实验室检查多无特异性,影像学检查在诊断中起关键作用。
Todani分型与影像特征
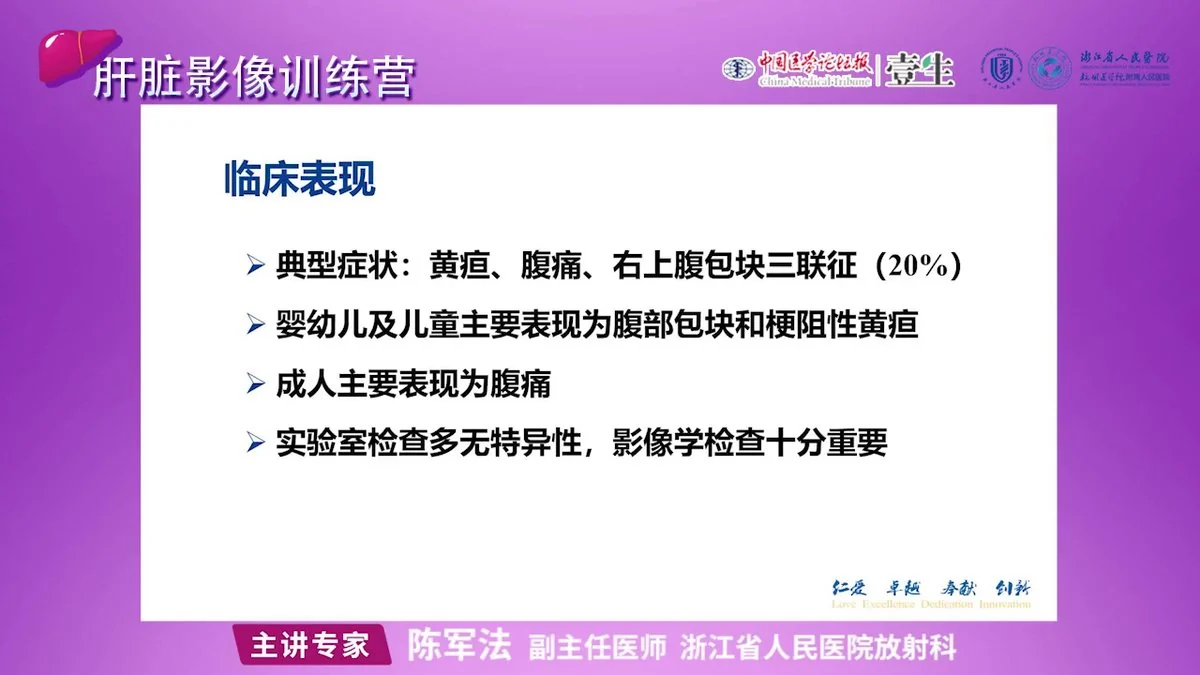
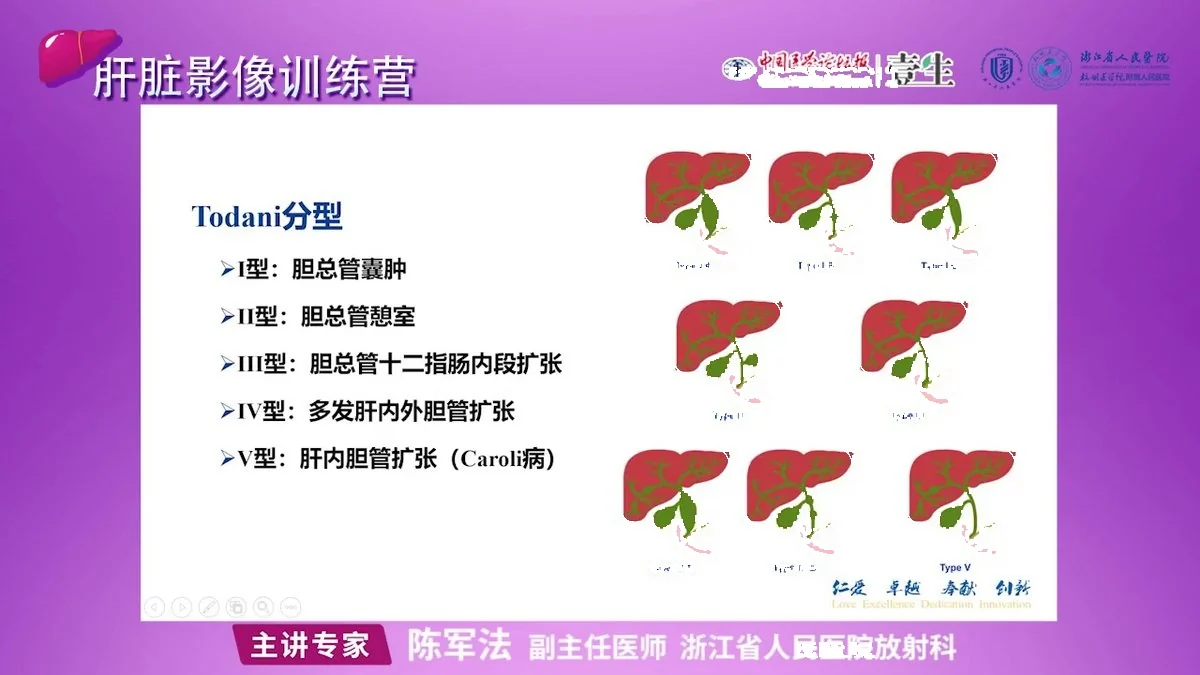
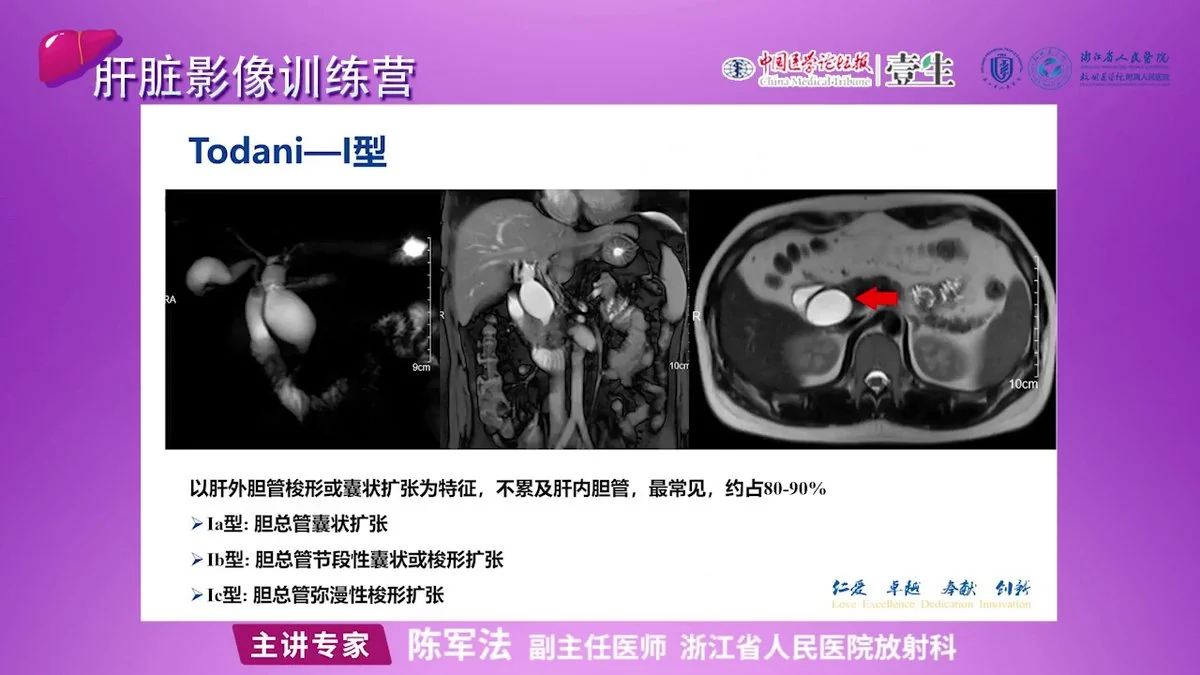
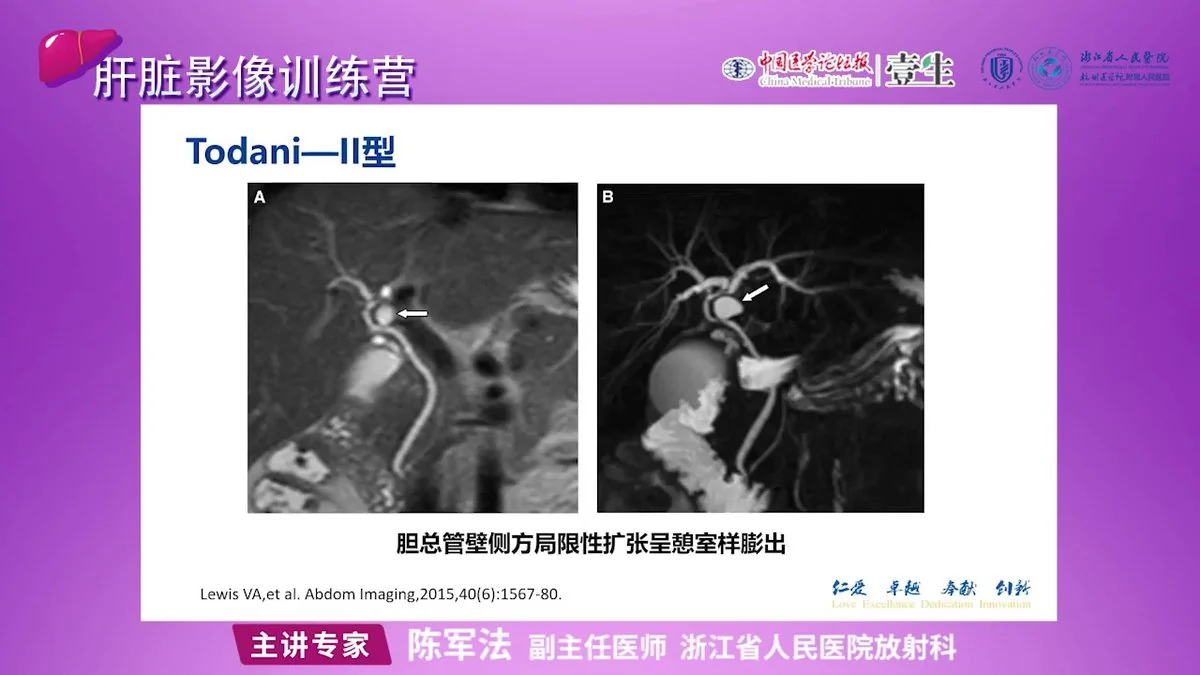
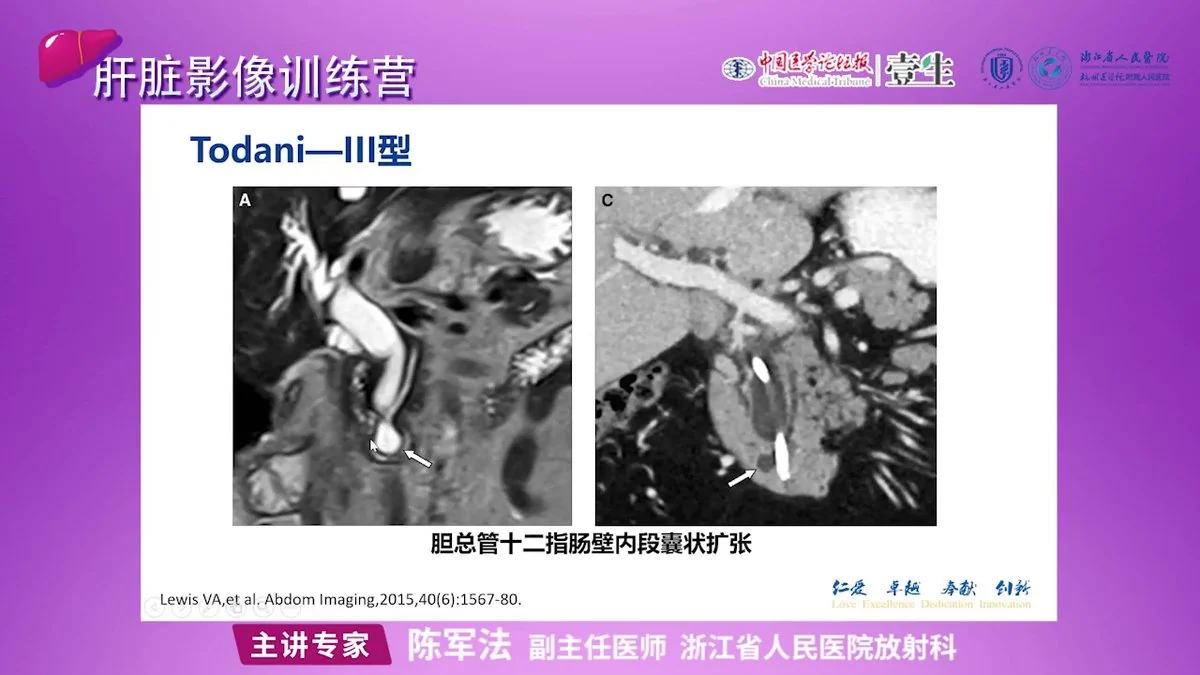
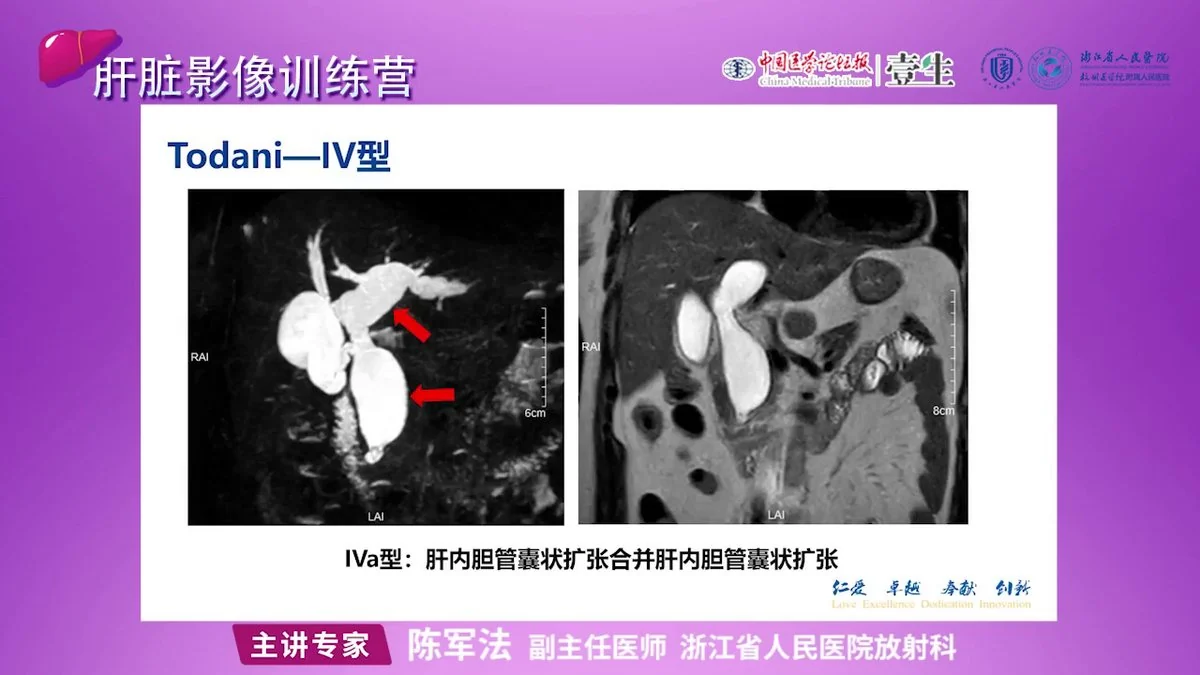
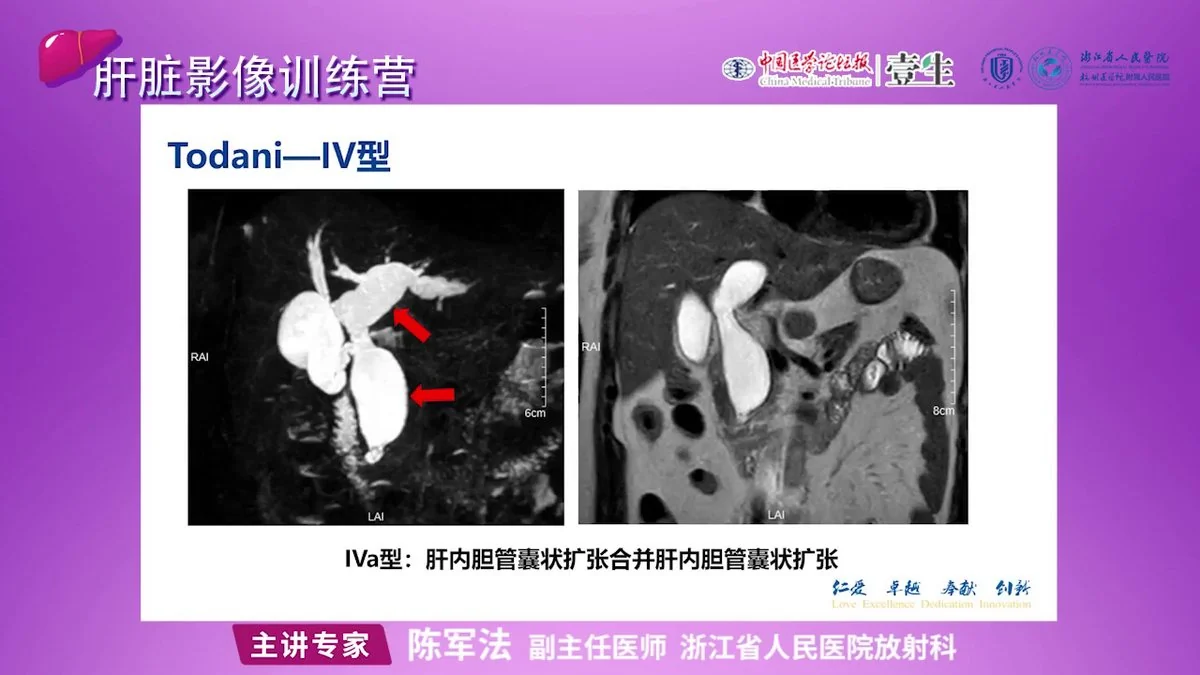
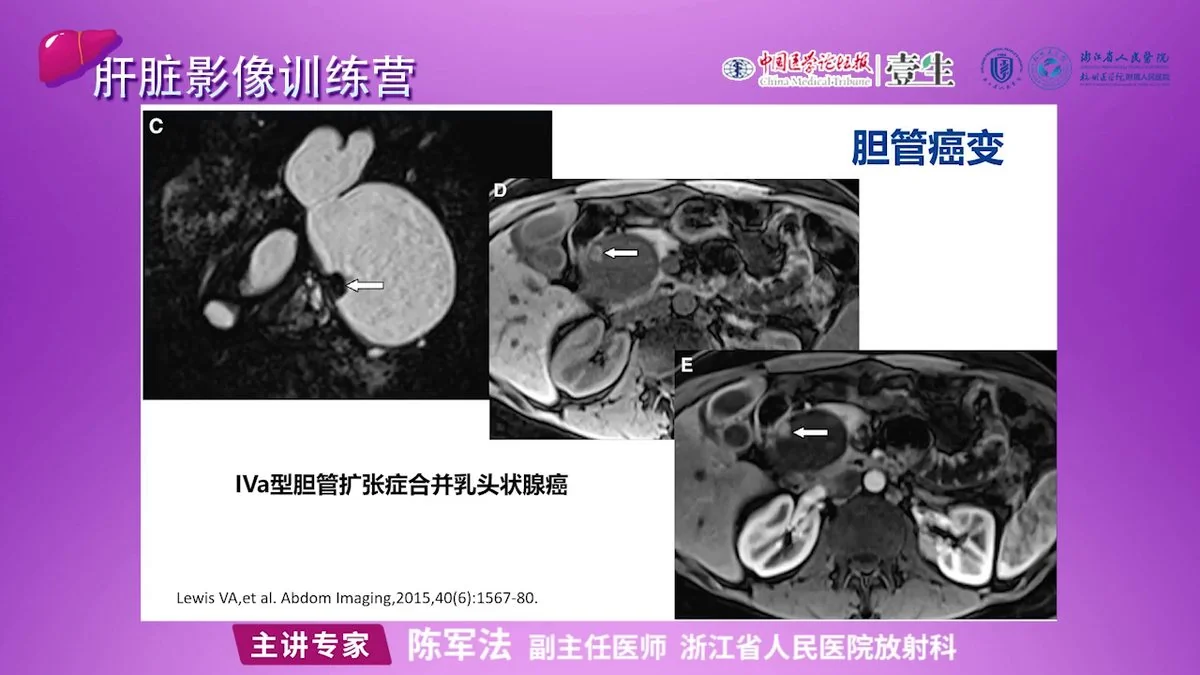
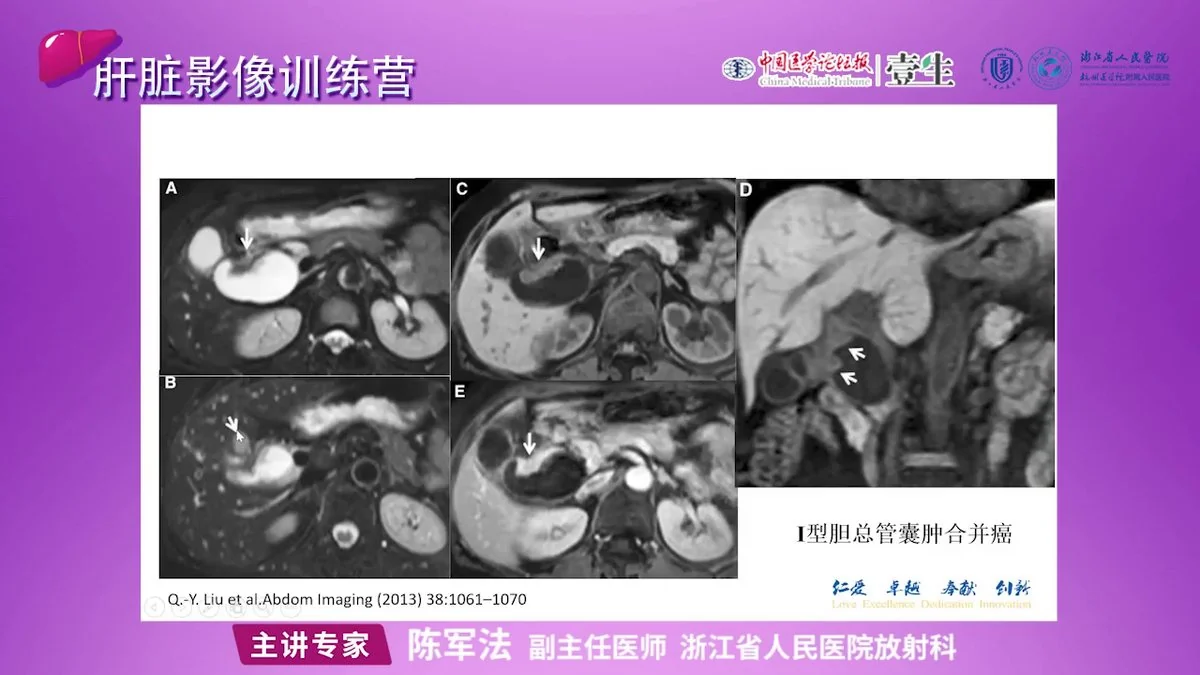
Todani分型是先天性胆管扩张症的标准分类方法,共分为五型。I型为胆总管囊状或梭形扩张,不累及肝内胆管,最常见,约占80-90%,可进一步分为Ia型(囊状)、Ib型(节段性)和Ic型(弥漫性梭形)。II型为胆总管壁侧方局限性憩室样膨出。III型为胆总管十二指肠壁内段囊状扩张。IV型为多发肝内外胆管扩张,其中IVa型为肝内胆管囊状扩张合并肝外胆管扩张,IVb型为多发肝外胆管扩张。V型即Caroli病,表现为肝内胆管囊状扩张。
影像学上,各型均表现为与胆管相通的囊状或梭形扩张,MRCP可清晰显示扩张的形态、范围及与胆管树的关系,是分型诊断的关键。
Caroli病的影像表现
Caroli病(V型)为常染色体隐性遗传病,由PKHD1基因变异所致,分为两型:I型(单纯型)仅有肝内胆管囊状扩张,无肝硬化;II型(汇管区周围纤维化型)除肝内胆管扩张外,还合并先天性肝纤维化、肝硬化和门静脉高压。
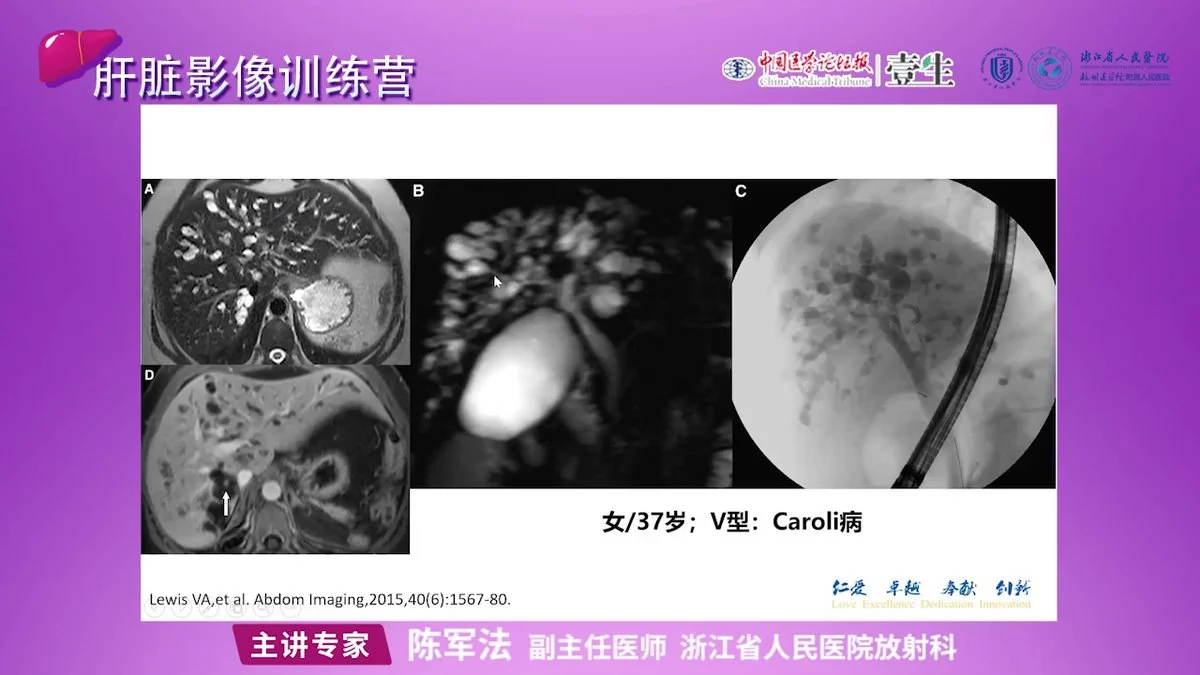
影像学表现为肝内胆管呈多发大小不等的囊状扩张,特征性的“中心点征”是指扩张胆管包绕门脉小分支,在囊状病灶中可见点状强化或低信号影。II型病例还可显示肝硬化及门脉高压的征象,如脾大、侧支循环等。
并发症评估
先天性胆管扩张症可合并多种并发症,包括胆道结石、胰腺炎、肝硬化、胆管癌变以及复发性胆管炎和自发性囊肿破裂。其中胆管癌变是最严重的并发症,风险随年龄增长而增加,影像学上需警惕囊壁增厚、壁结节或软组织肿块等恶性征象。
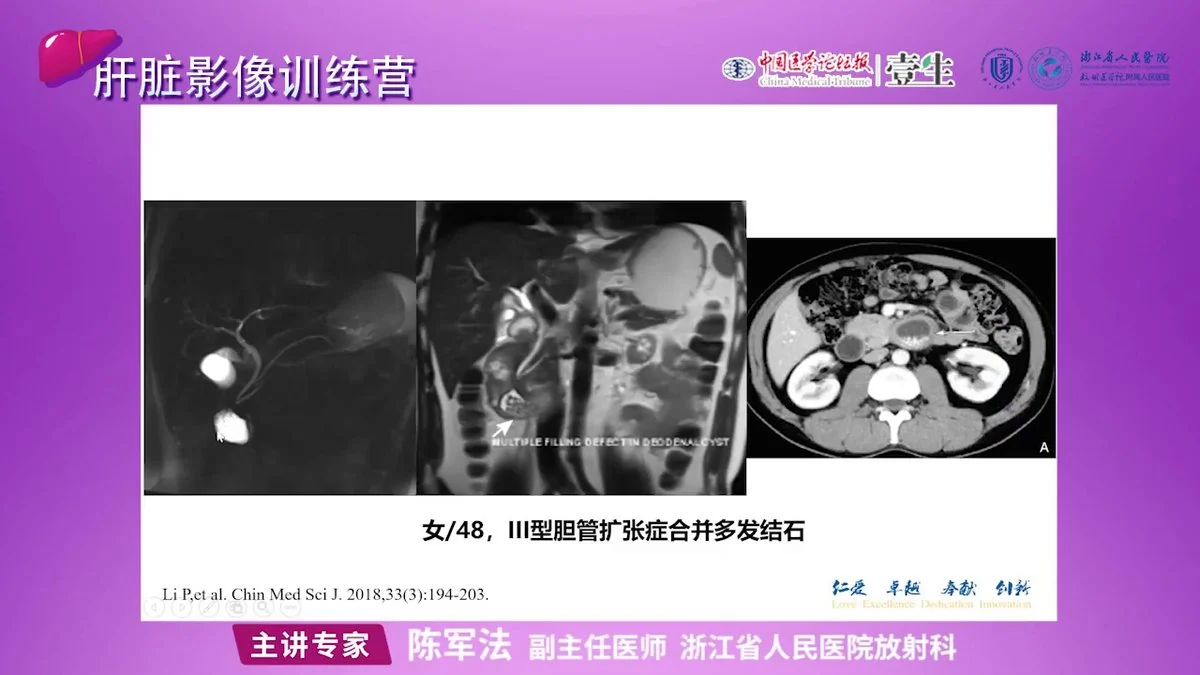
对于合并结石的患者,影像学可显示囊内或胆管内充盈缺损;合并癌变时,可见囊壁不规则增厚、强化或腔内肿块。定期影像随访有助于早期发现癌变。
鉴别诊断与检查要点
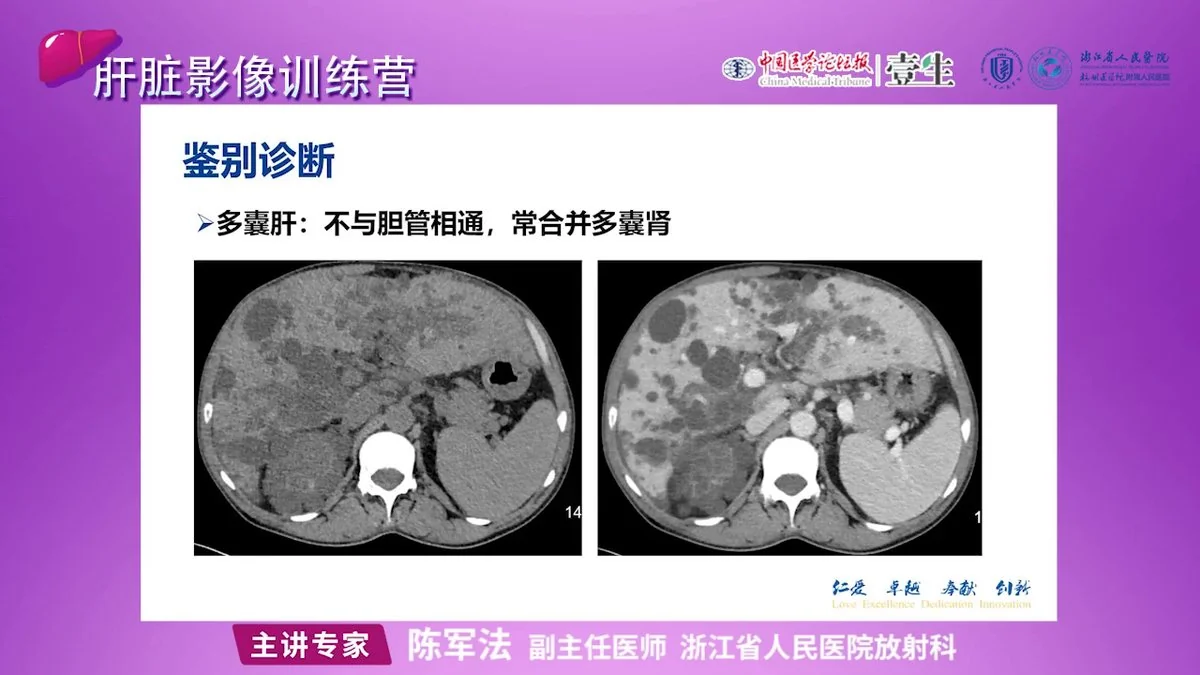
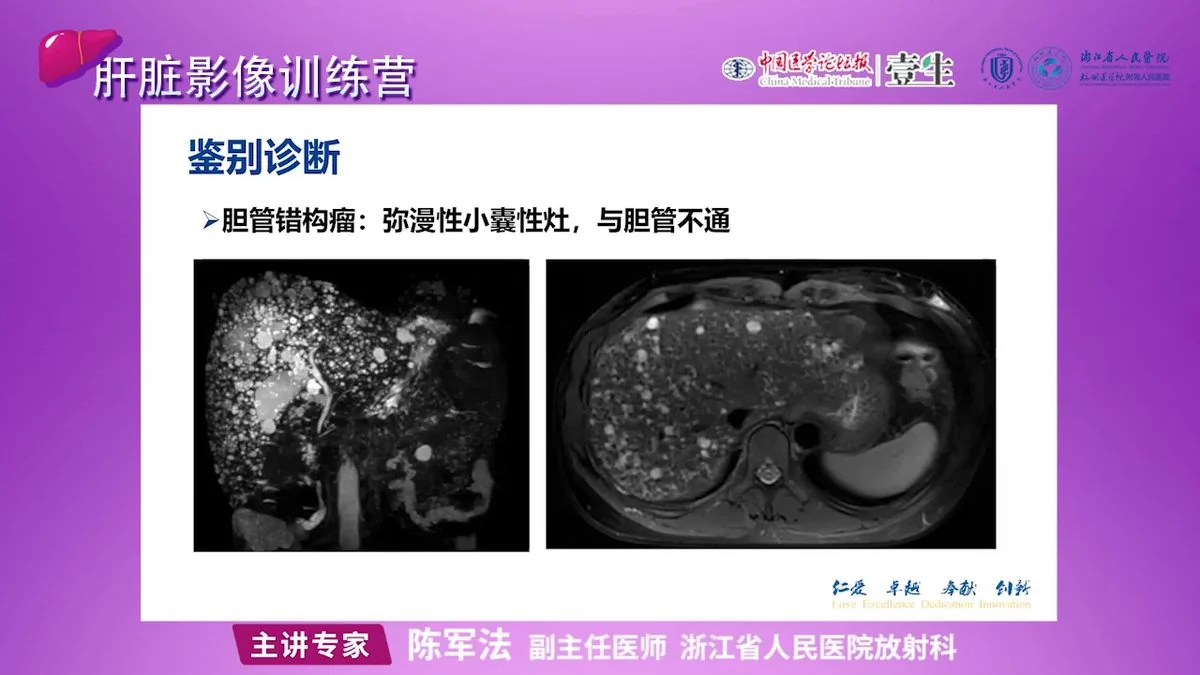
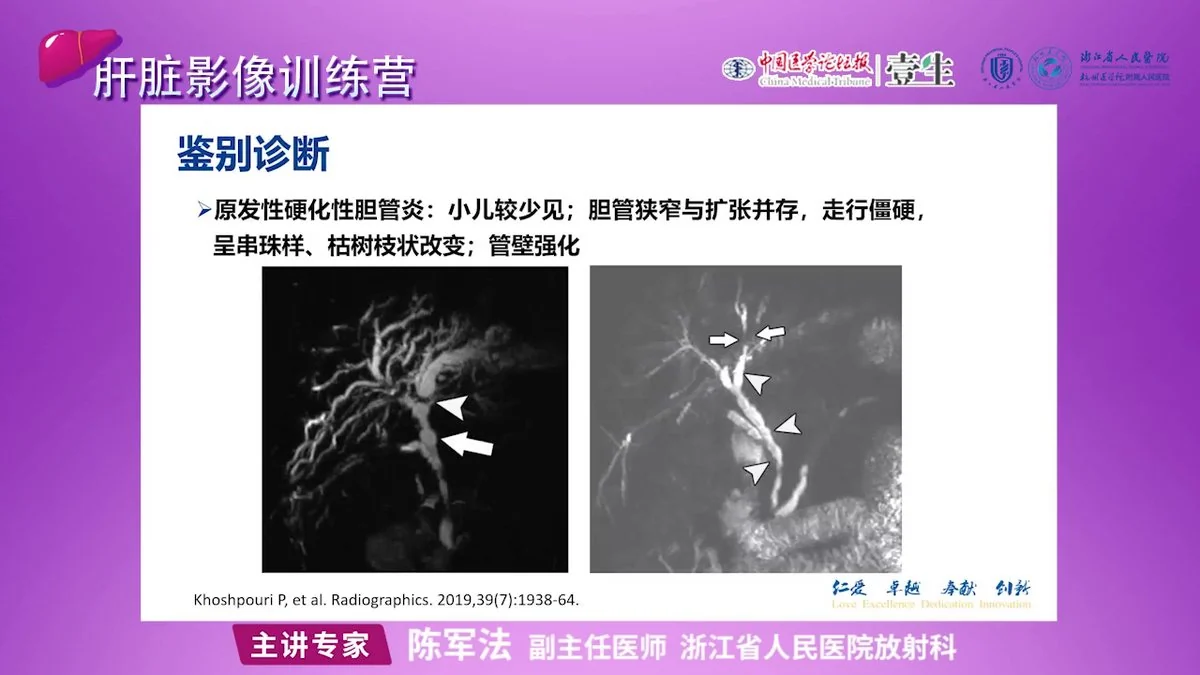
先天性胆管扩张症需与多囊肝、胆管错构瘤和原发性硬化性胆管炎等鉴别。多囊肝的囊肿不与胆管相通,常合并多囊肾;胆管错构瘤表现为弥漫性小囊性灶,与胆管不通;原发性硬化性胆管炎小儿较少见,表现为胆管狭窄与扩张并存,走行僵硬,呈串珠样或枯树枝状改变,管壁强化。
MRCP是首选的影像学检查方法,可无创显示胆管树全貌,准确评估扩张胆管的范围、分型及并发症。影像学表现的核心是肝内外胆管多发囊状扩张,且与胆管相通,Caroli病可见“中心点征”。同时应注意评估结石、癌变等并发症。