后颅窝畸形
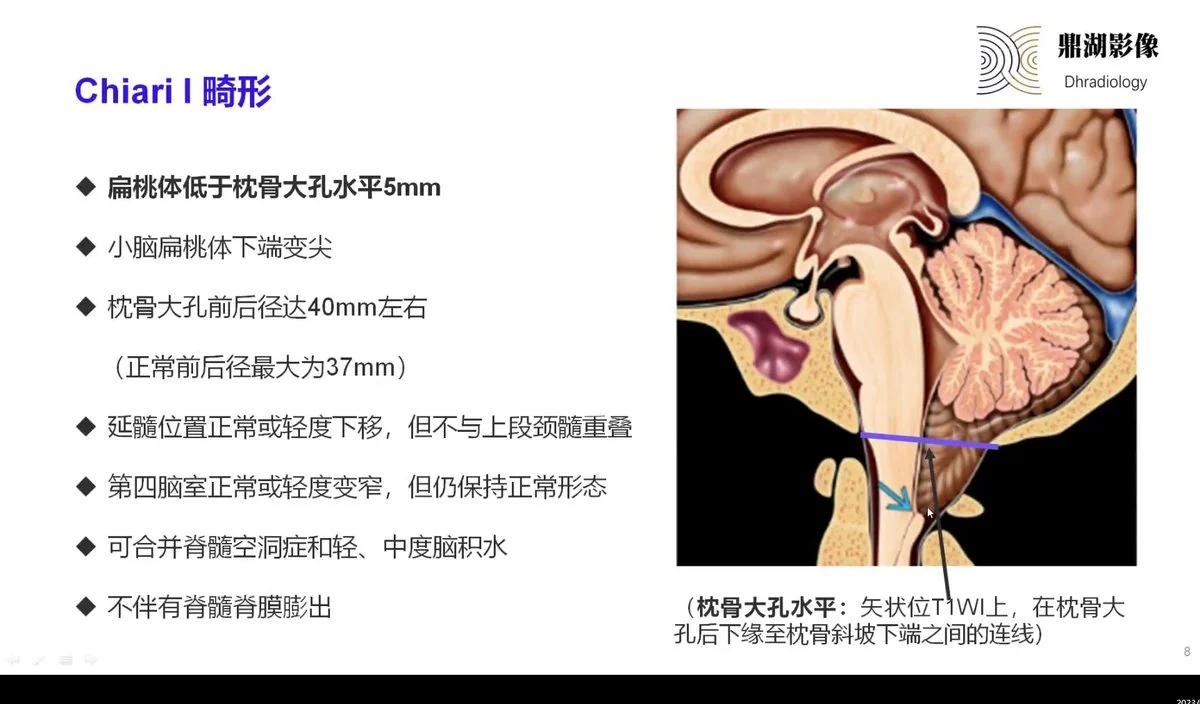
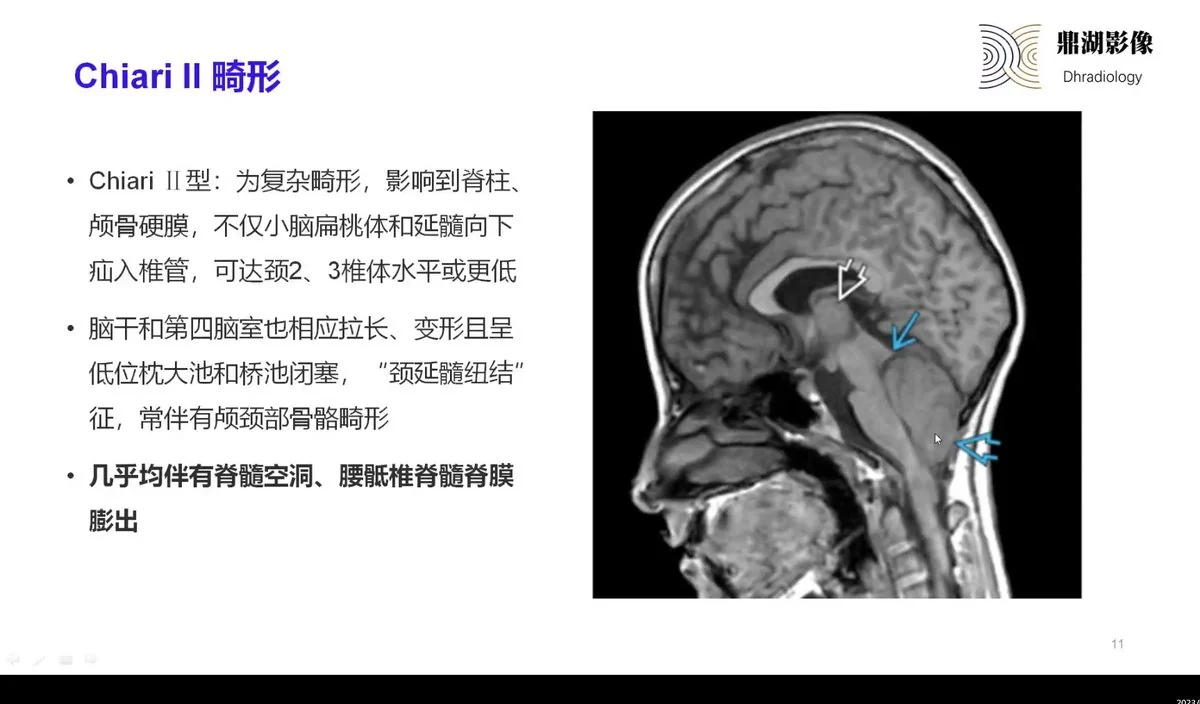
Chiari畸形以枕骨大孔水平小脑扁桃体下疝为特征。I型表现为扁桃体低于枕骨大孔5mm、下端变尖,延髓位置正常或轻度下移,第四脑室形态正常或轻度变窄,可合并脊髓空洞和脑积水,不伴脊髓脊膜膨出。II型为复杂畸形,扁桃体及延髓下疝可达颈2、3水平,脑干和第四脑室拉长变形,枕大池闭塞,出现颈延髓纽结征,几乎均伴脊髓空洞和脊髓脊膜膨出。III型为II型加脑脊膜或脑膜脑膨出,极少见。IV型为严重小脑发育不良,但延髓和小脑不下疝。
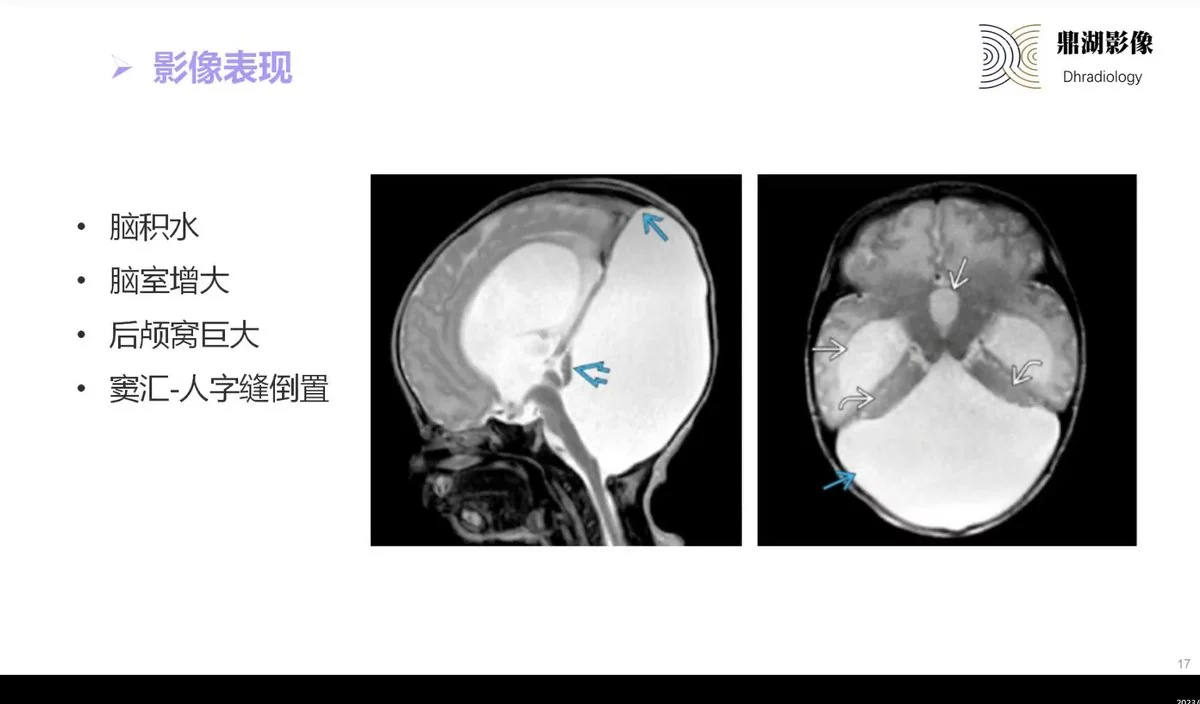
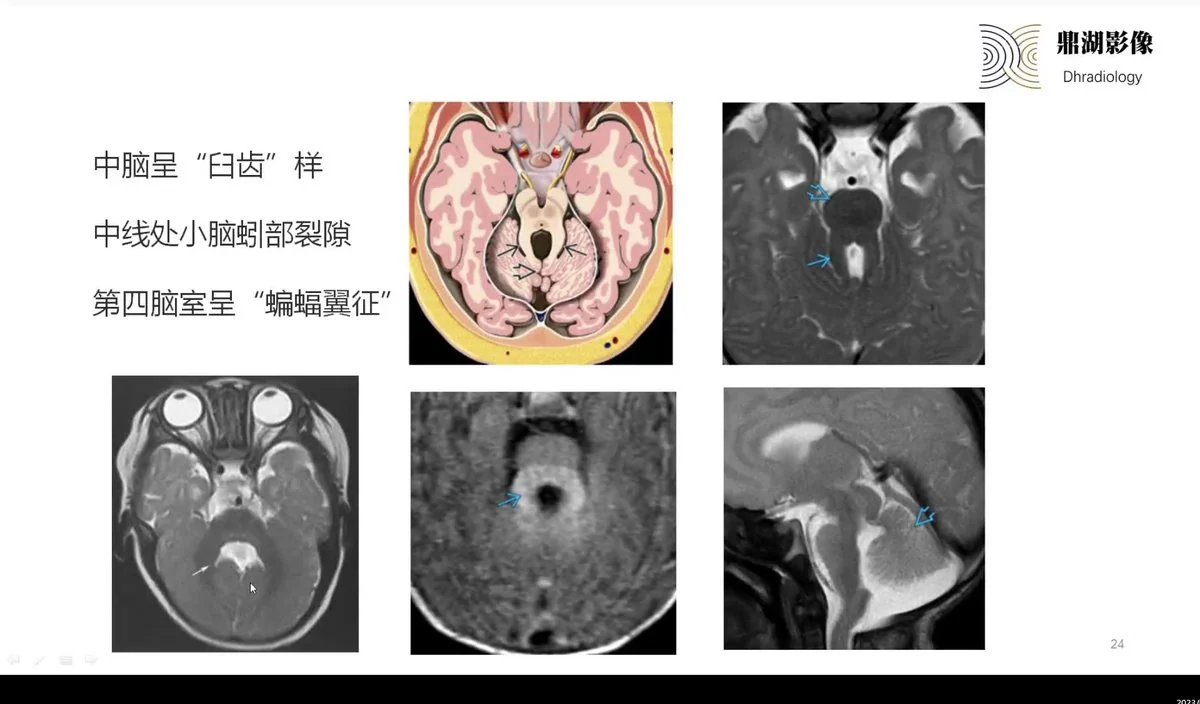
Dandy-Walker综合征典型者表现为第四脑室极度扩张或后颅窝巨大囊肿与第四脑室交通、小脑蚓部与第四脑室顶部发育不良,约1/3合并脑积水,可见窦汇-人字缝倒置。变异型则第四脑室上部与小脑上蚓部相对正常,下蚓部发育不全,一般无脑积水,包括永存Blake囊和大枕大池。菱脑融合表现为双侧小脑半球融合、小脑蚓部分化障碍,轴位图像上中脑呈白齿样,第四脑室呈蝙蝠翼征,脑桥中脑连结部变薄,小脑上脚延长增厚。
中线连合结构异常
胼胝体发育不全包括完全缺如、部分缺如和变薄,可为遗传或胚胎12~20周受代谢、机械因素影响所致。完全性缺失时矢状位第三脑室扩张上移,侧脑室平行,枕角扩张,扣带回缺失,大脑前动脉垂直走行。部分缺如时胼胝体形态异常,需与正常变异鉴别。
前脑无裂畸形源于胚胎4~8周前脑分化障碍,导致侧脑室和第三脑室融合,颜面畸形常见独眼、眼距过短、象鼻、中央面裂等。按半球分裂程度分为无分叶、半分叶和分叶型。端脑融合畸形为变异型,以额叶后部与顶叶在中线异常连接为特征,而额叶前部和枕部正常,影像可见单室腔、灰质异位、单一大脑前动脉和胼胝体发育不良。视隔发育不良表现为透明隔发育不良或未发育及视通路发育不良,常伴神经垂体异位、视神经发育不良和垂体功能障碍。
皮层发育畸形
巨脑回和无脑回畸形是神经元移行障碍的不同程度表现,无脑回者脑表面光滑,缺少脑沟脑回,皮层呈四层结构;巨脑回者脑回宽大变平,皮层增厚,白质变薄。影像上可见皮层增厚、白质变薄,增厚皮层周围出现长T2高信号带,与胶质增生有关。多小脑回表现为皮质多个过度折叠的小脑回,脑回迂曲,可局限或分散,常伴癫痫、发育迟缓和智力低下。
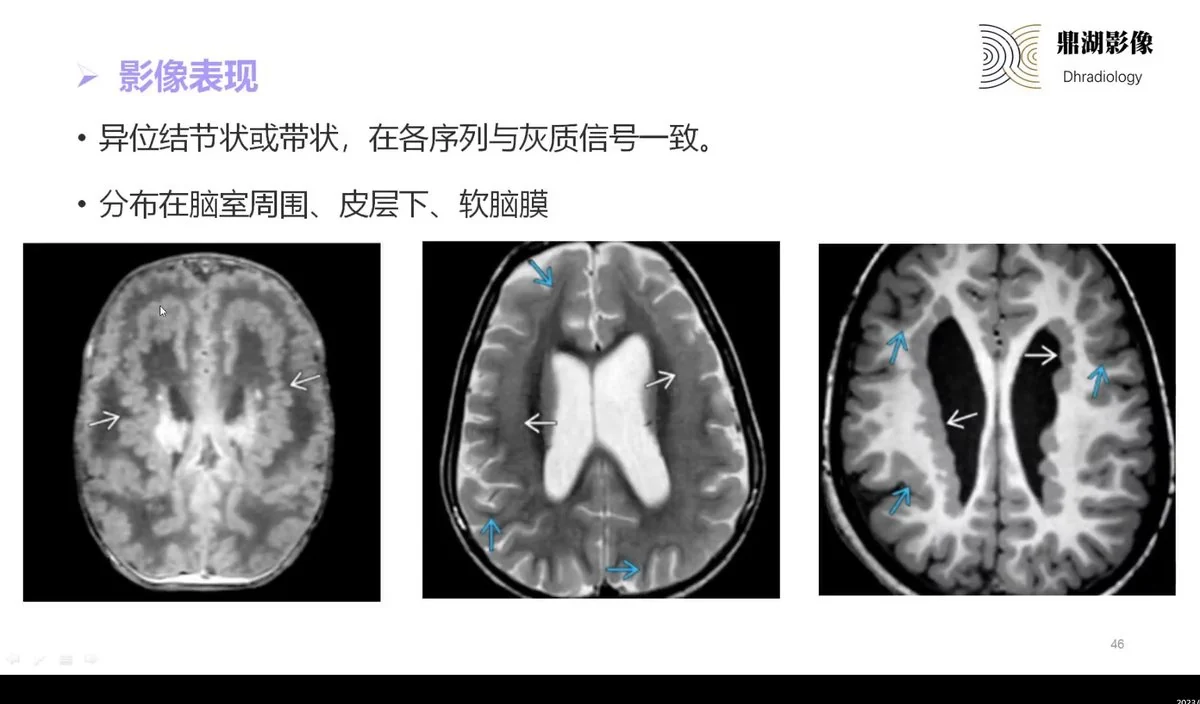
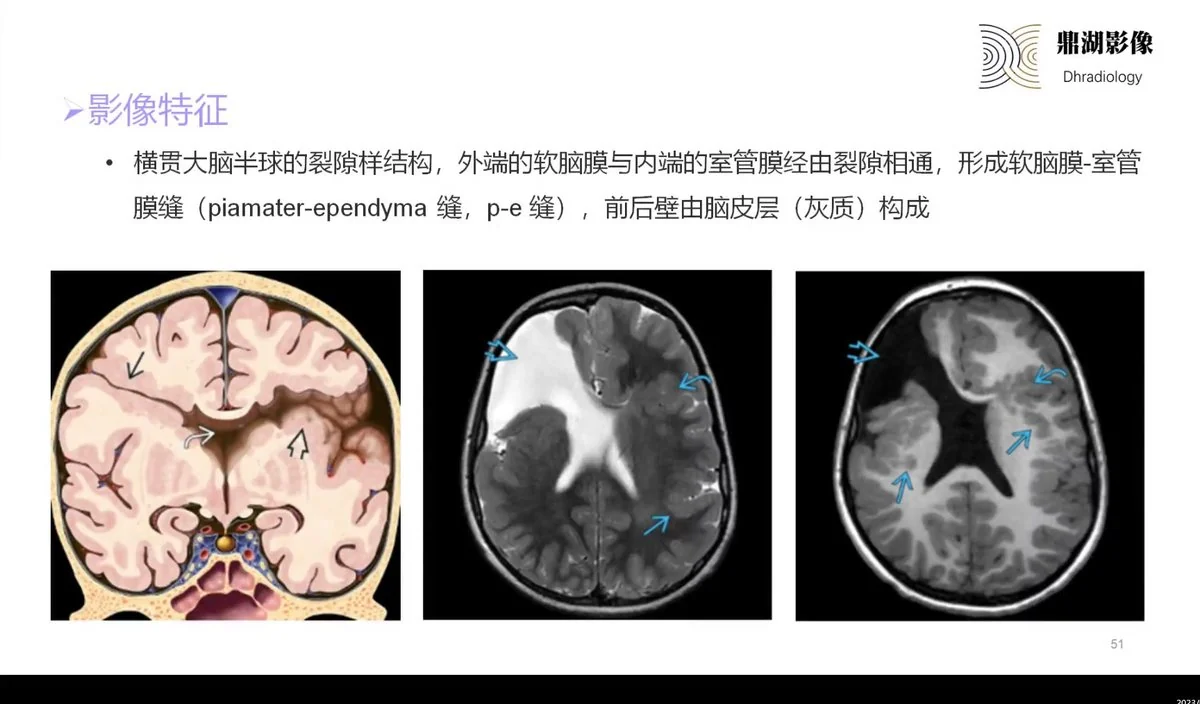
灰质异位是神经母细胞未能及时从脑室周围移行到皮层所致,异位灰质结节或带状在各序列与灰质信号一致,分布在脑室周围、皮层下或软脑膜。室管膜下型最常见,80%有癫痫,首发年龄10~20岁;皮质下型(板层型或岛型)有症状者均有癫痫;带状型异位灰质位于侧脑室旁并延伸至皮质,儿童期出现癫痫。脑裂畸形为横贯大脑半球的裂隙样结构,外端软脑膜与内端室管膜相通形成软脑膜-室管膜缝,前后壁由灰质构成。I型闭合型裂隙两侧灰质靠近或融合,内不含脑脊液;II型开放型灰质分离,形成较大腔隙,内充脑脊液,可与脑室相通。
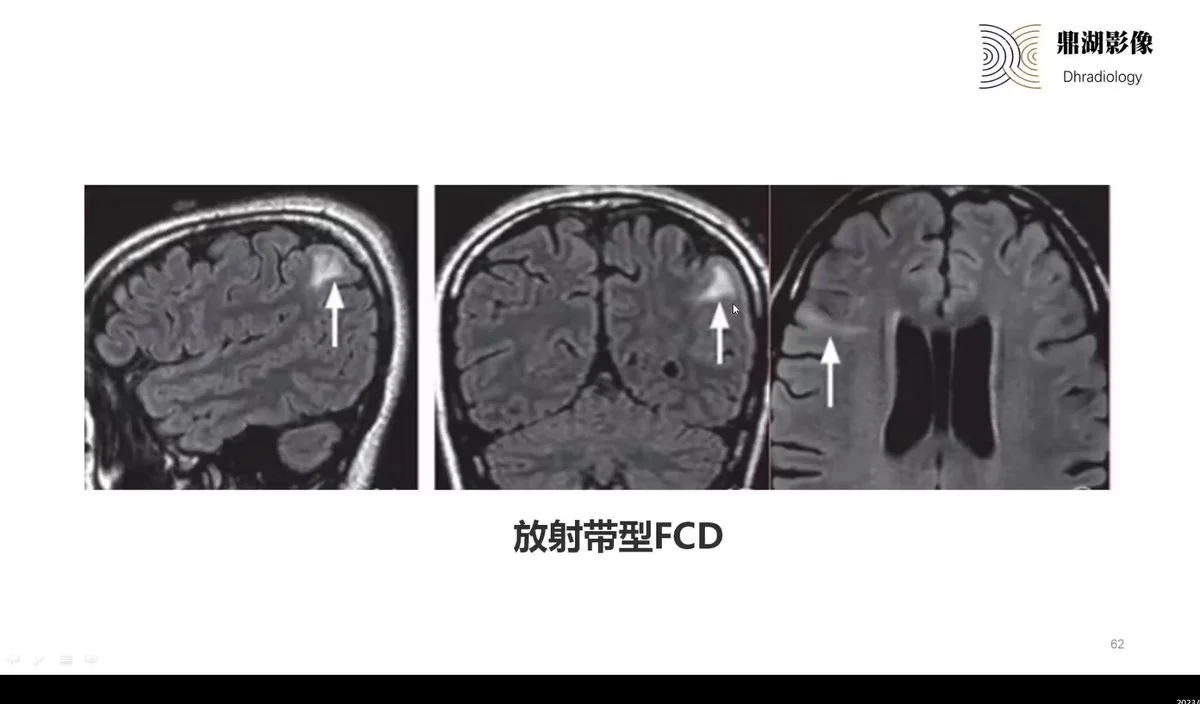
局灶性皮层发育不良是局灶性脑皮质结构异常,表现为皮层结构紊乱、异常神经元、髓鞘化纤维减少和胶质细胞增多。Blumcke病理分型包括I型(层状结构不良)、II型(异形神经元或气球样细胞)、III型(合并海马硬化、胶质瘤、血管畸形或获得性损害)。影像上可见皮层增厚、灰白质交界模糊、T2/FLAIR高信号,放射带型和轻微型表现不同,需结合高分辨率MRI判断。
神经皮肤综合征
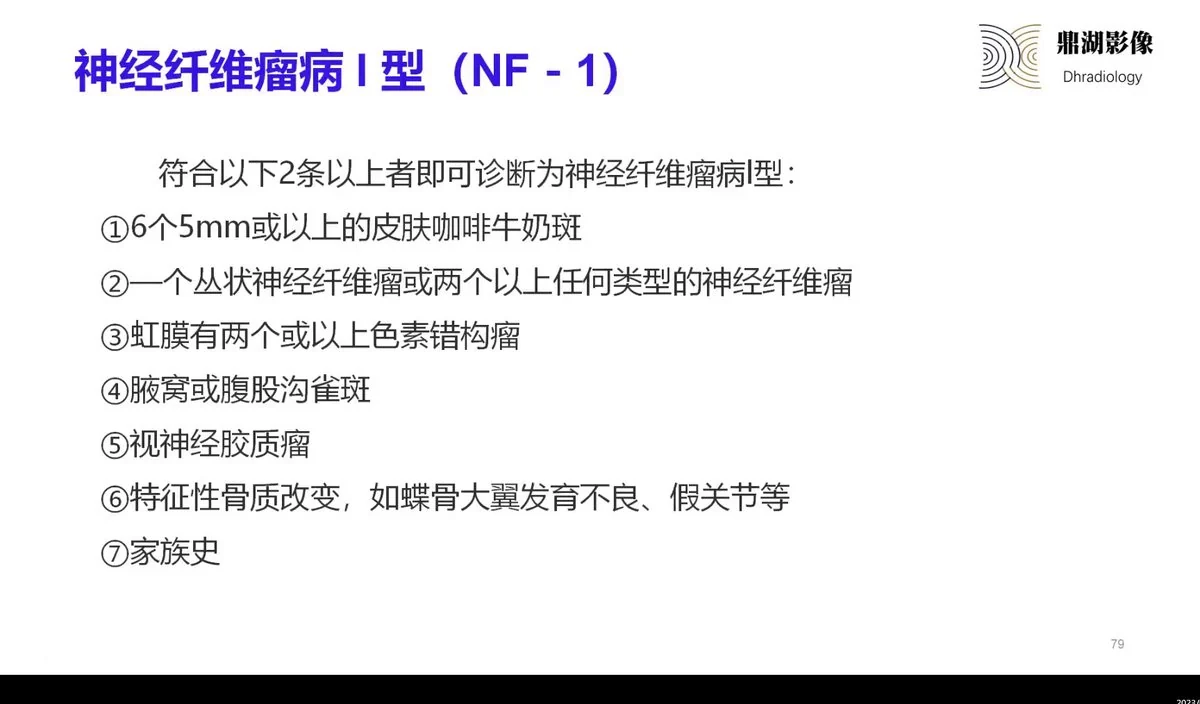
神经纤维瘤病I型诊断需符合2条以上标准:6个以上5mm咖啡牛奶斑、一个丛状神经纤维瘤或两个以上任何类型神经纤维瘤、虹膜两个以上色素错构瘤、腋窝或腹股沟雀斑、视神经胶质瘤、特征性骨质改变(如蝶骨大翼发育不良、假关节)及家族史。影像可见视神经胶质瘤、蝶骨大翼发育不良和丛状神经纤维瘤。
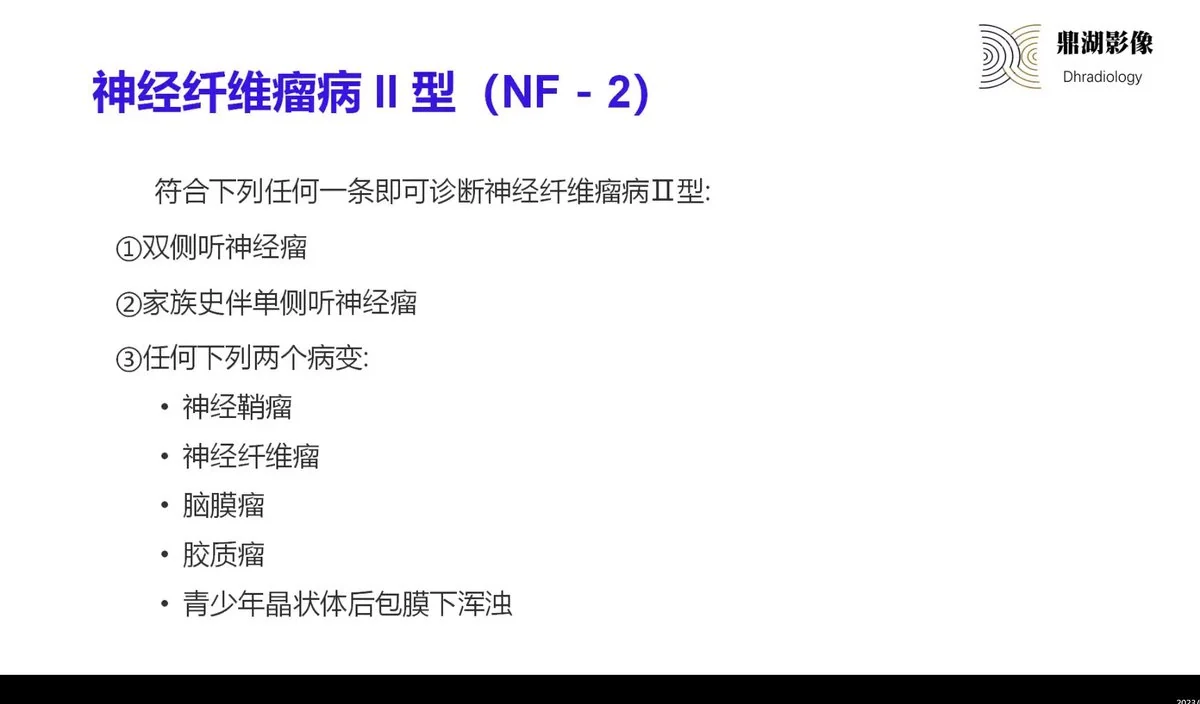
神经纤维瘤病II型诊断标准为:双侧听神经瘤;或家族史伴单侧听神经瘤;或任何下列两个病变:神经鞘瘤、神经纤维瘤、脑膜瘤、胶质瘤、青少年晶状体后包膜下浑浊。影像上可见双侧听神经瘤、脑膜瘤和神经鞘瘤。
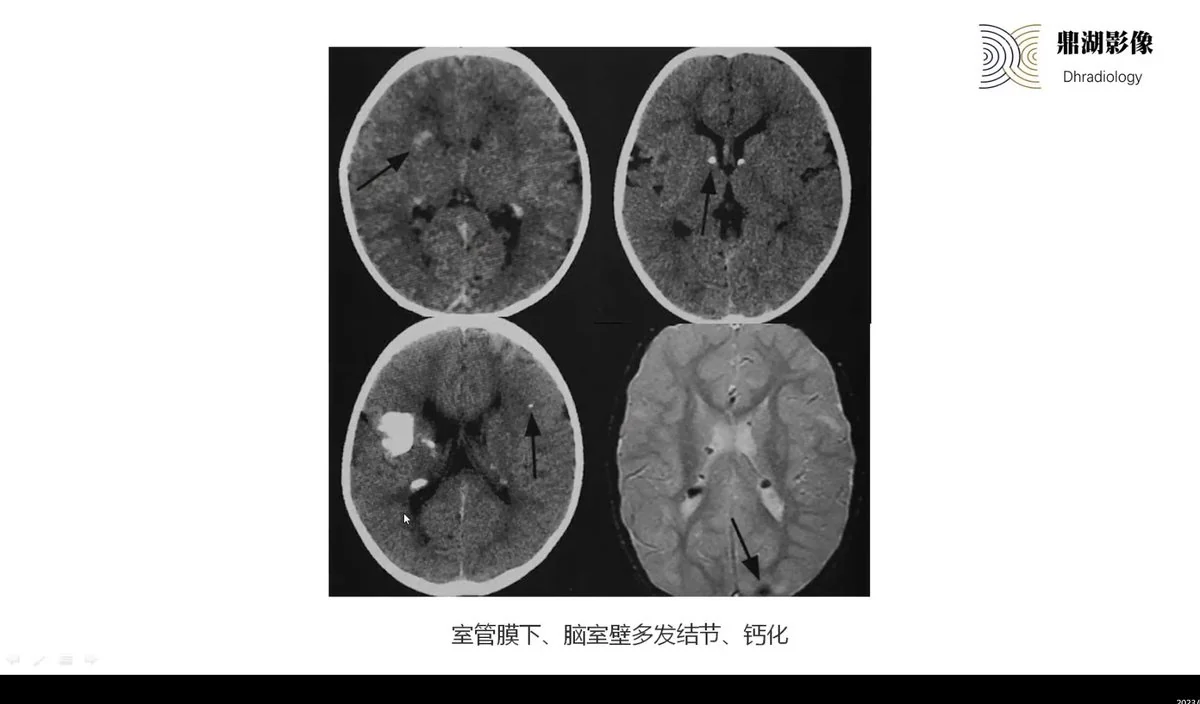
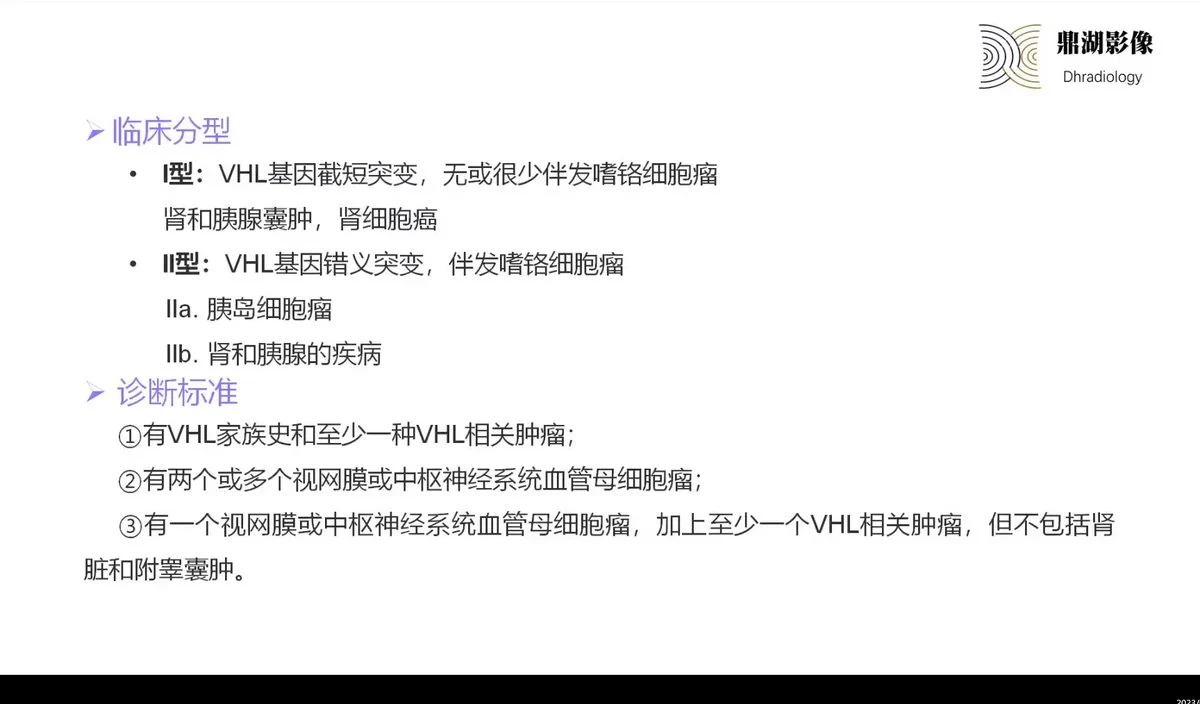
结节性硬化为常染色体显性遗传,临床三联征为癫痫、精神发育迟缓和面部皮肤疹。病理特征为错构瘤结节,好发于大脑皮层、白质、室管膜下及基底节,10~15%伴室管膜下巨细胞型星形细胞瘤。影像可见室管膜下及脑室壁多发结节钙化、皮层结节。脑颜面血管瘤综合征表现为三叉神经分布区葡萄酒色血管痣、软脑膜静脉瘤和皮质钙化,临床有癫痫、轻偏瘫和智能减退。VHL综合征诊断标准包括家族史加至少一种VHL相关肿瘤、两个以上视网膜或中枢神经系统血管母细胞瘤、或一个血管母细胞瘤加至少一个VHL相关肿瘤(不包括肾和附睾囊肿)。影像可见小脑和脊髓多发血管母细胞瘤、胰腺囊肿和双肾囊肿。