超急性期脑梗死的CT征象
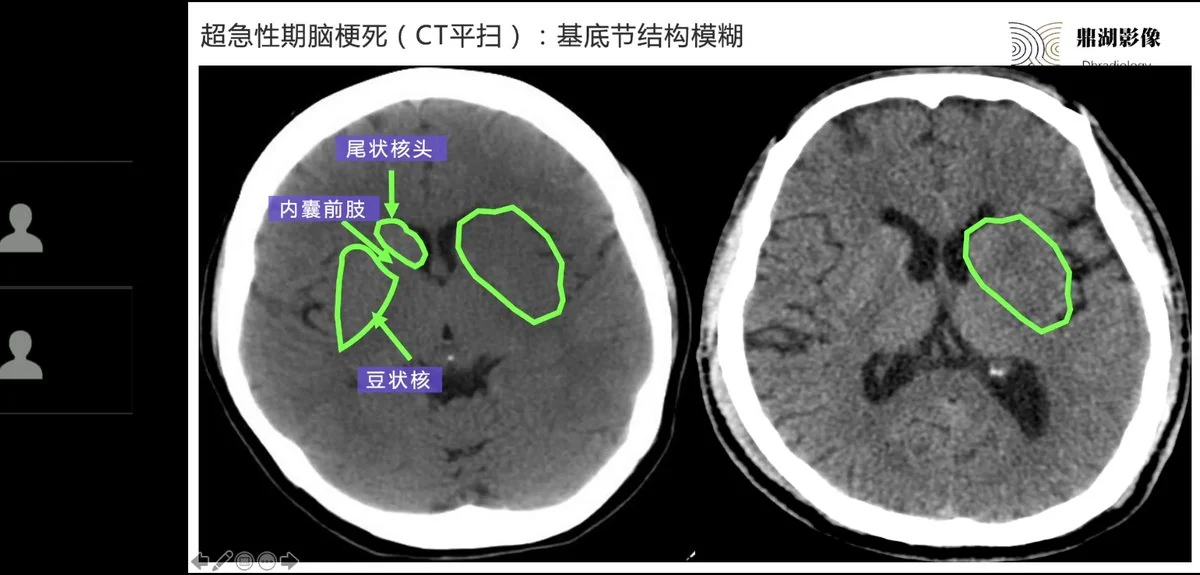
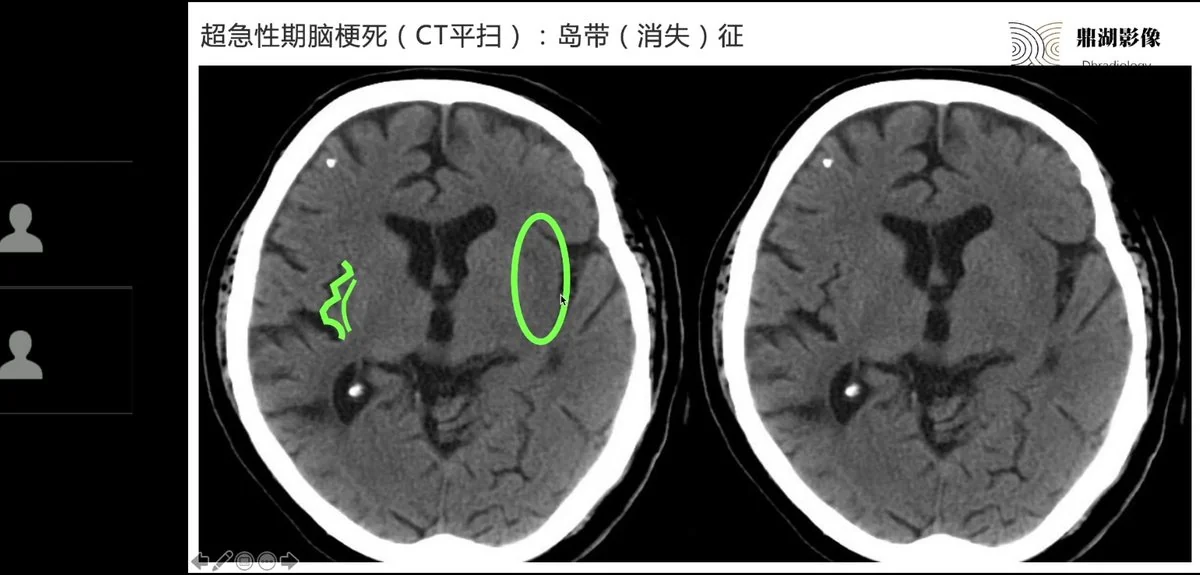
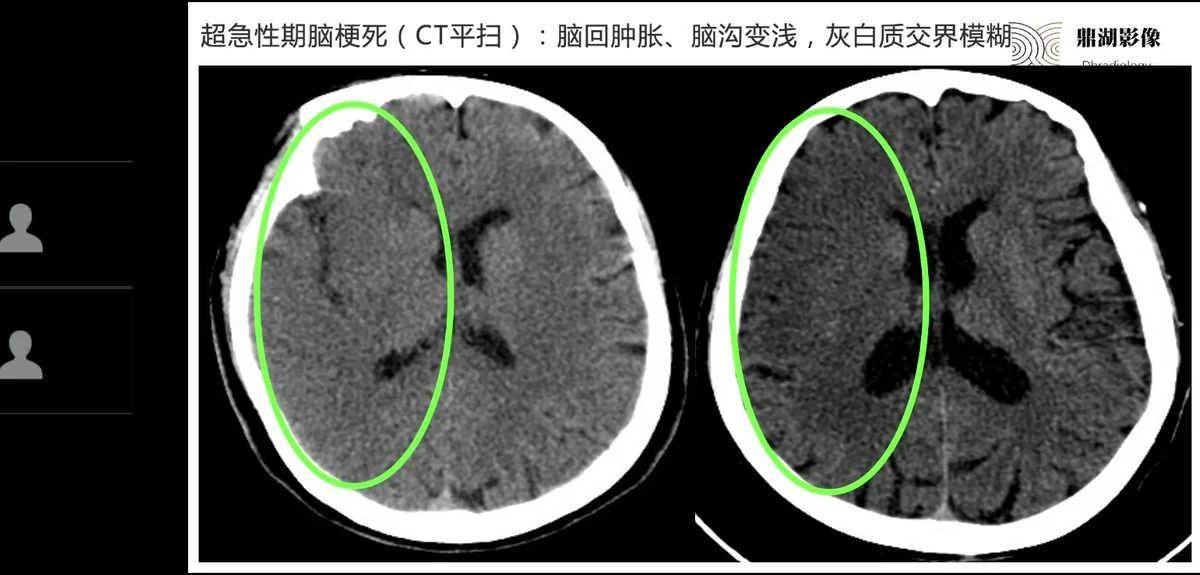
超急性期脑梗死CT平扫可表现为基底节结构模糊,具体为尾状核头、内囊前肢、豆状核的灰白质界限不清,这是缺血后细胞毒性水肿导致局部密度轻度降低所致。岛带消失征指岛叶皮层灰白质交界模糊,是大脑中动脉梗死的早期征象,因岛叶皮层侧支循环代偿能力最差,对缺血最敏感。脑回肿胀、脑沟变浅和灰白质交界模糊也是常见表现,反映细胞肿胀引起的占位效应。
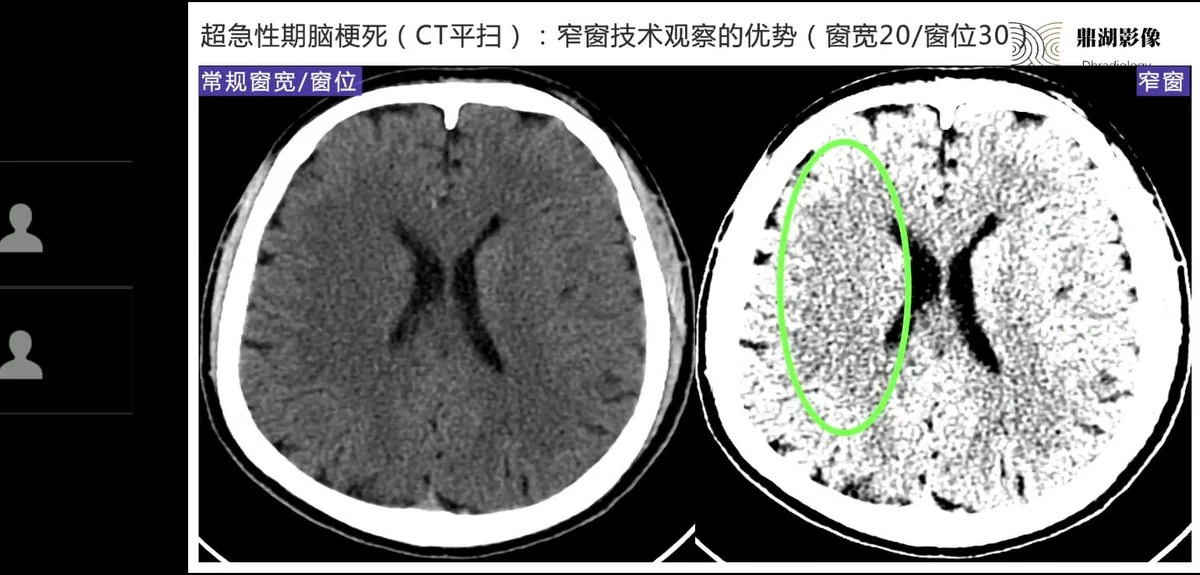
常规窗宽窗位下这些征象容易漏诊,采用窄窗技术(窗宽20、窗位30)可提高对比度,使轻微密度差异更明显,有助于早期识别。大脑中动脉高密度征提示血管内血栓,是急性缺血的重要线索。这些征象需与陈旧性梗死、肿瘤等鉴别,结合临床突发神经功能缺损和血管分布区特点可区分。
超急性期脑梗死的MR征象
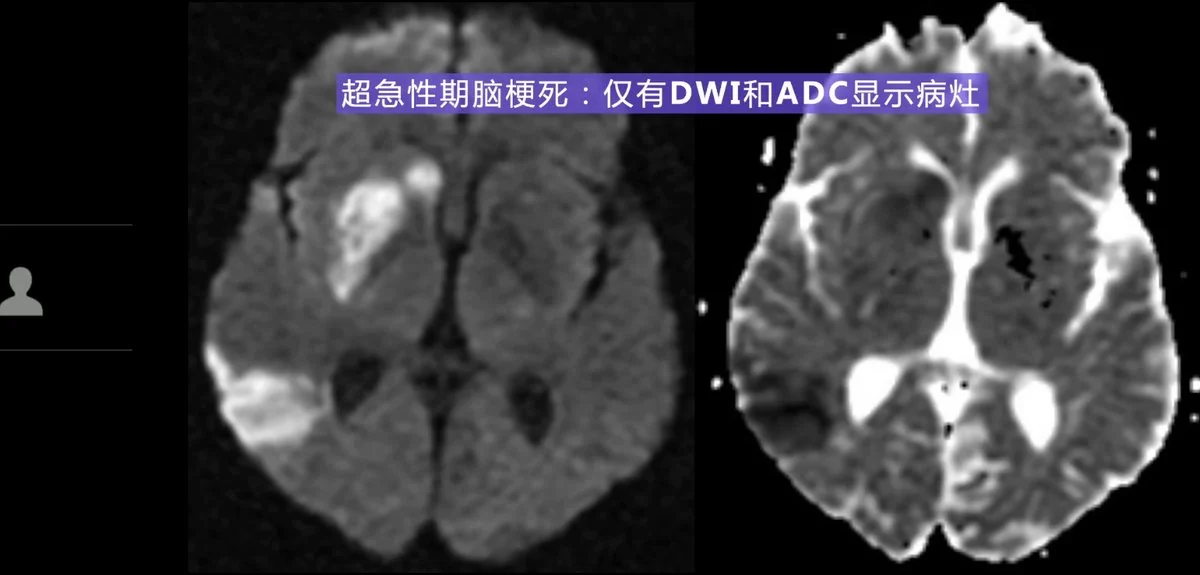
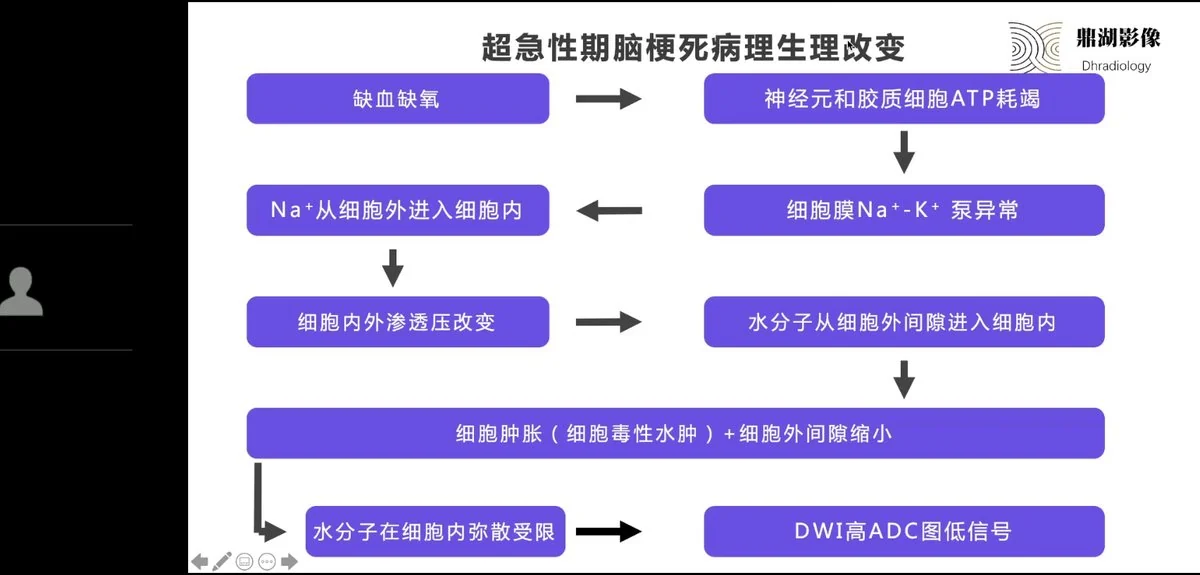
超急性期脑梗死仅有DWI和ADC显示病灶,DWI呈高信号,ADC图呈低信号。病理生理基础是缺血缺氧导致ATP耗竭,Na+-K+泵功能障碍,钠水内流,细胞毒性水肿,细胞外间隙缩小,水分子弥散受限。此阶段T1WI、T2WI、T2-FLAIR均无异常信号。
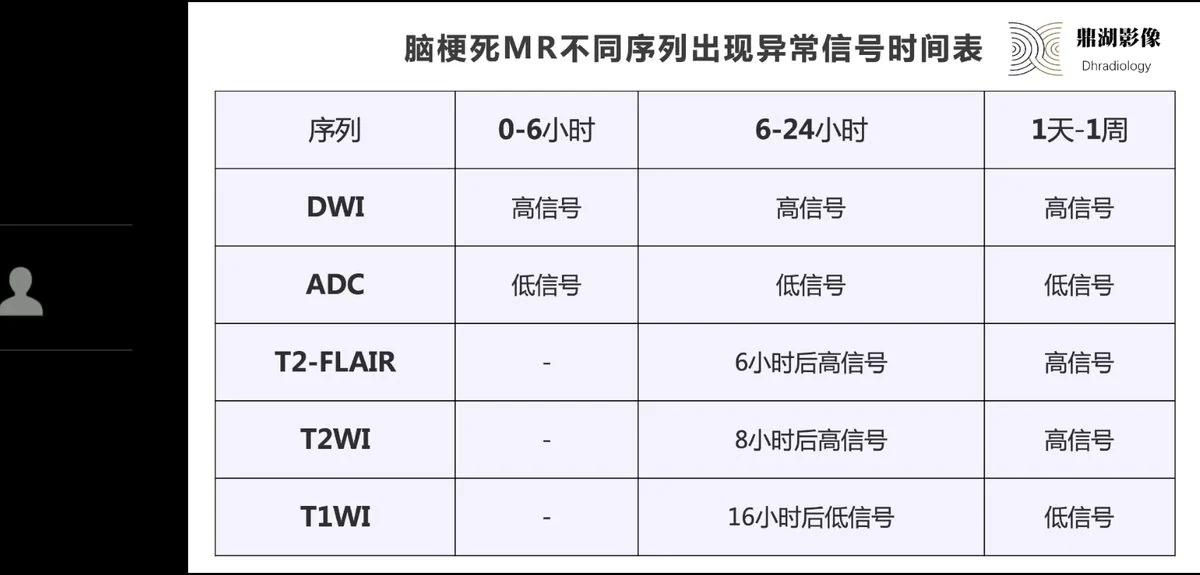
DWI高信号和ADC低信号是细胞毒性水肿的特征,需与血管源性水肿鉴别,后者ADC升高。MR不同序列出现异常信号的时间表:DWI和ADC在0-6小时即可异常,T2-FLAIR约6小时后高信号,T2WI约8小时后高信号,T1WI约16小时后低信号。掌握此时间表有助于判断梗死时期。
急性至慢性期脑梗死的影像演变
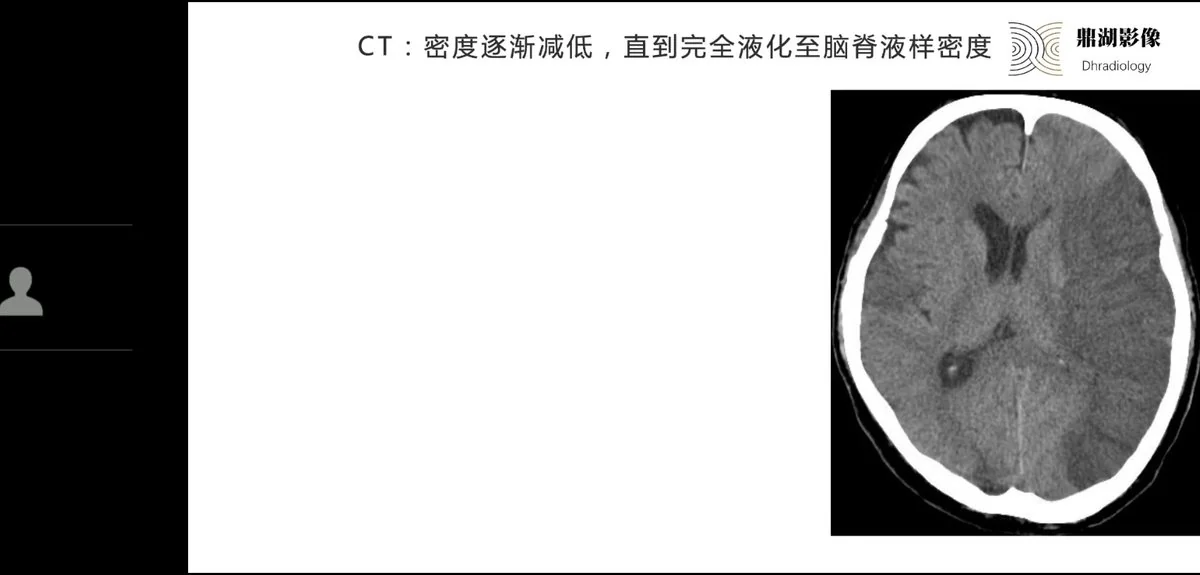
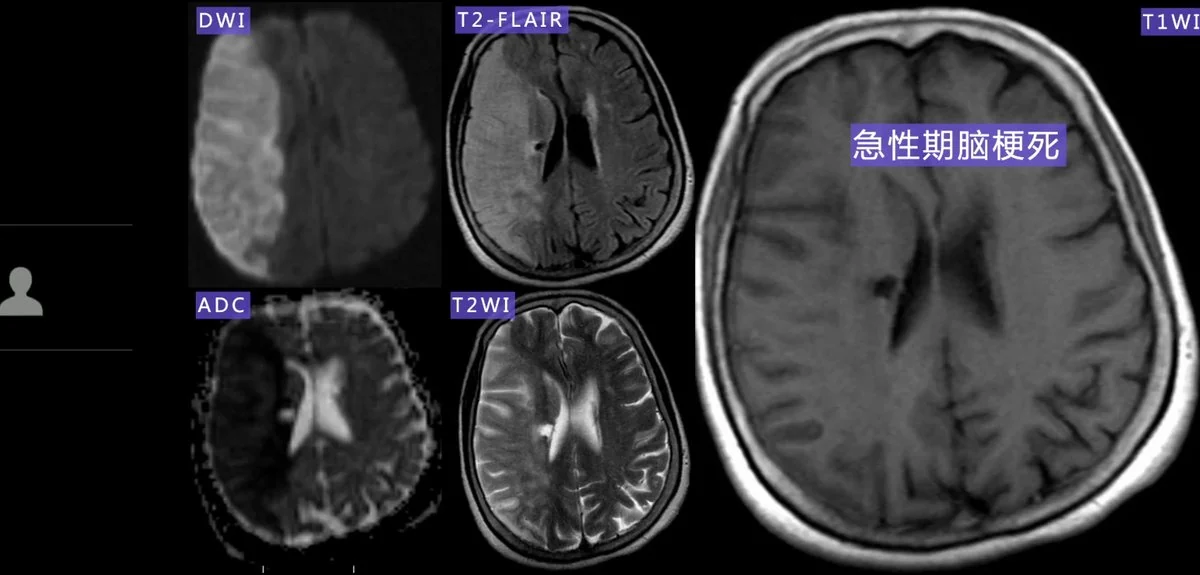
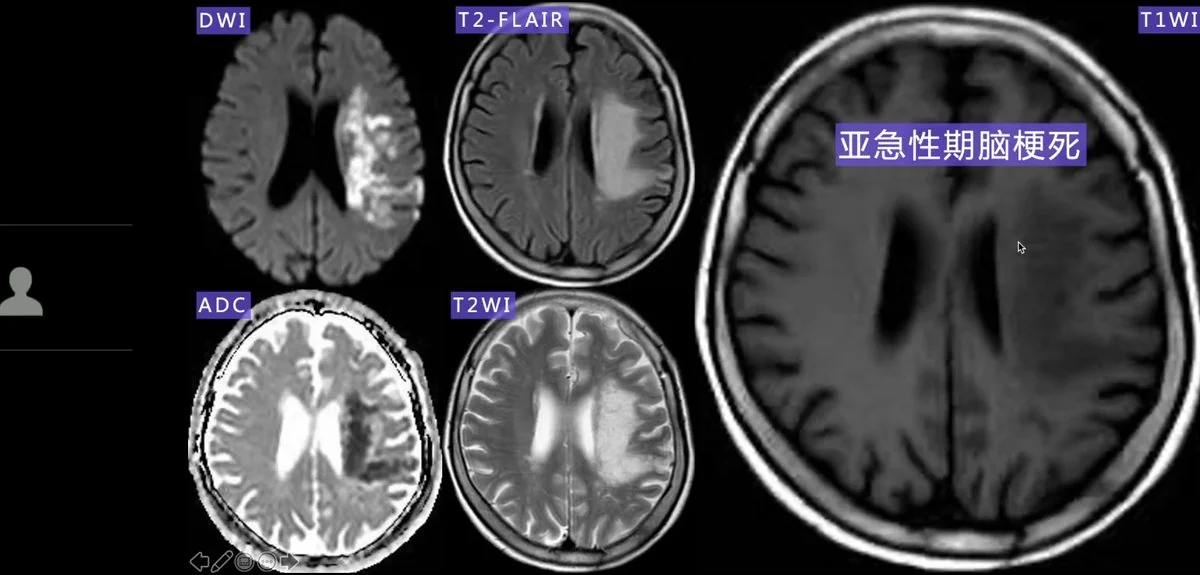
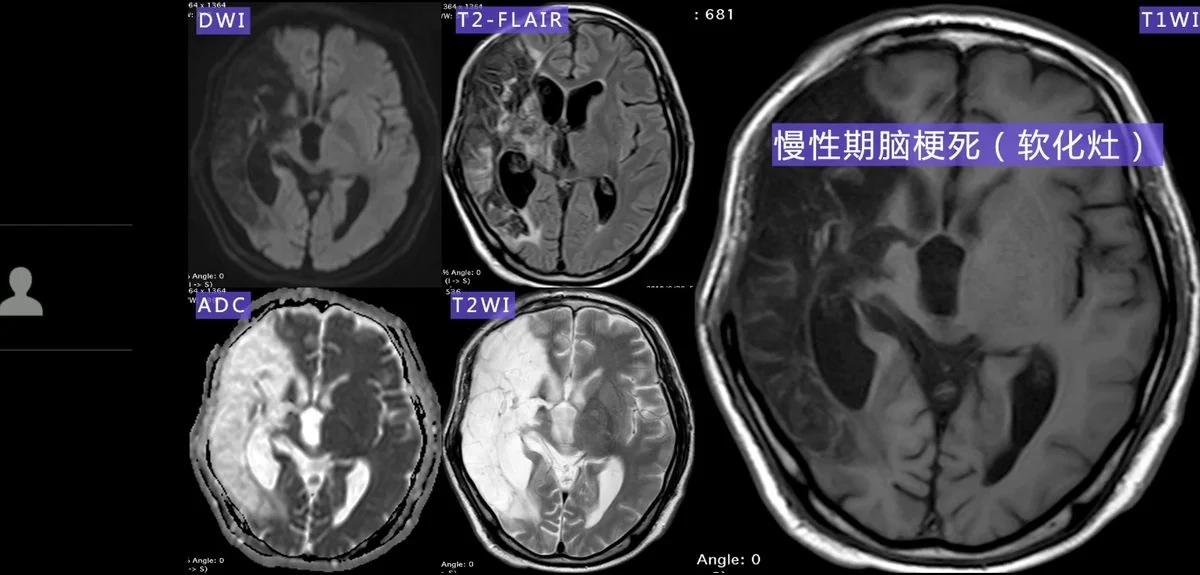
急性期至慢性期,CT密度逐渐减低,直至完全液化至脑脊液样密度。MR信号演变:DWI信号先增高再减低,ADC信号先减低再增高,反映细胞毒性水肿逐渐被血管源性水肿取代,最终形成软化灶。T1WI信号减低,T2WI和T2-FLAIR信号增高。
脑梗死急性期至慢性期改变包括血管源性水肿导致病灶区域水增多,CT密度减低,T1WI信号减低,T2WI信号增高;细胞崩解后细胞毒性水肿消失,水分弥散更自由,DWI信号逐渐减低,ADC值逐渐增高;最后变成软化灶,CT和MRI各序列呈现水分的密度和信号。需与肿瘤、感染等鉴别,结合病史和血管分布。
脑梗死影像注意事项
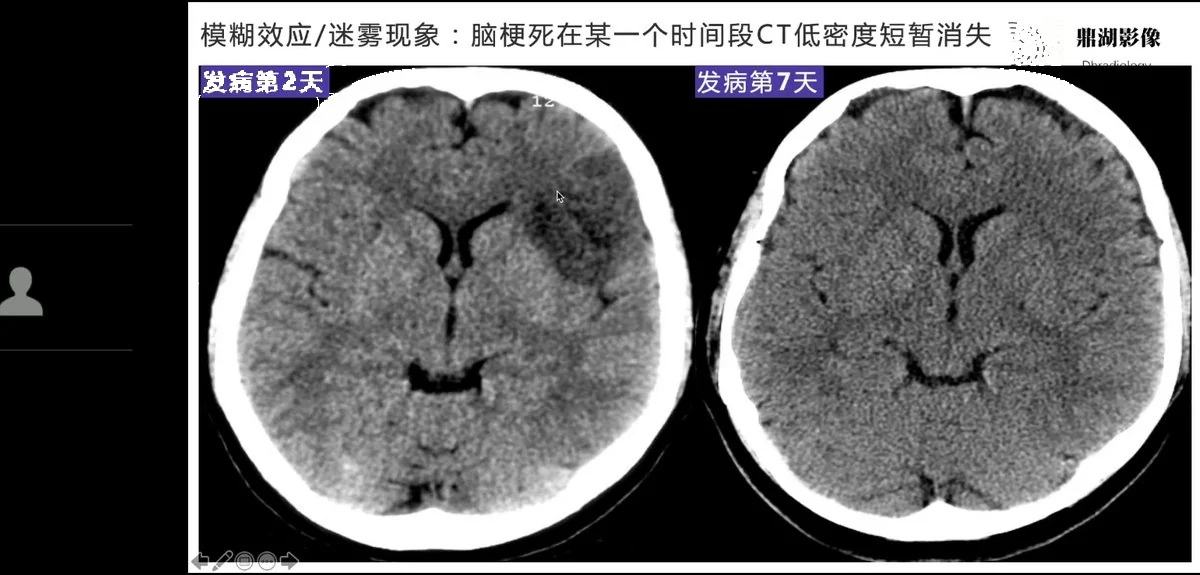
模糊效应指脑梗死在某一个时间段CT低密度短暂消失,常见于发病1-3周,2周左右最常见。机制为亚急性期水肿逐渐消散,蛋白和红细胞外渗,新生毛细血管和肉芽组织形成,巨噬细胞吞噬坏死组织,导致梗死区密度增高,甚至与周围正常脑实质密度接近。之后由于细胞崩裂,坏死物质吸收液化,恢复低密度改变。部分病例T2WI和DWI也可出现类似现象。
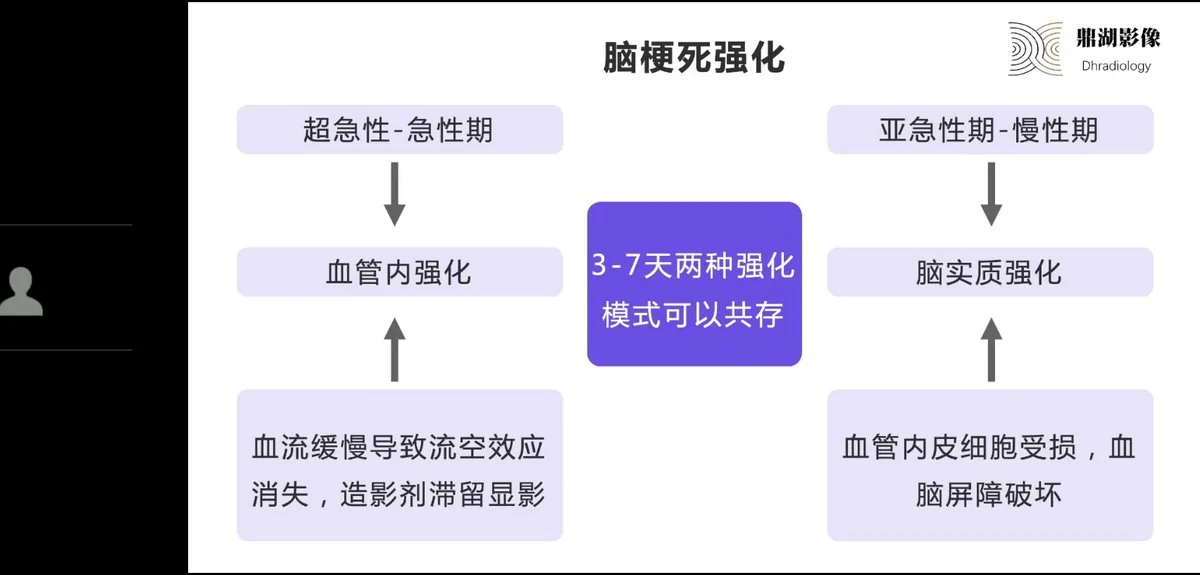
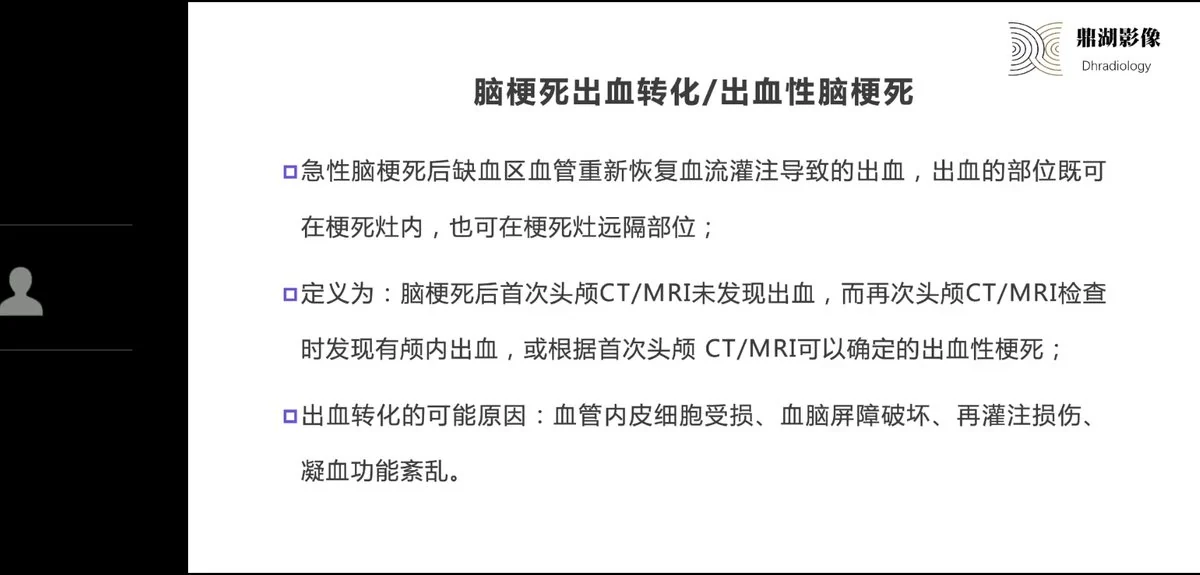
脑梗死强化模式包括血管内强化和脑实质强化。超急性-急性期表现为血管内强化,因血流缓慢导致流空效应消失,造影剂滞留显影;亚急性期-慢性期表现为脑实质强化,因血脑屏障破坏。3-7天两种强化模式可以共存。出血转化指脑梗死后缺血区血管重新恢复血流灌注导致的出血,定义是脑梗死后首次头颅CT/MRI未发现出血,而再次检查发现有颅内出血,或根据首次检查可以确定的出血性梗死。原因包括血管内皮细胞受损、血脑屏障破坏、再灌注损伤、凝血功能紊乱。分型常用NINDS、ECASS、Heidelberg标准,分为HI1、HI2、PH1、PH2等。
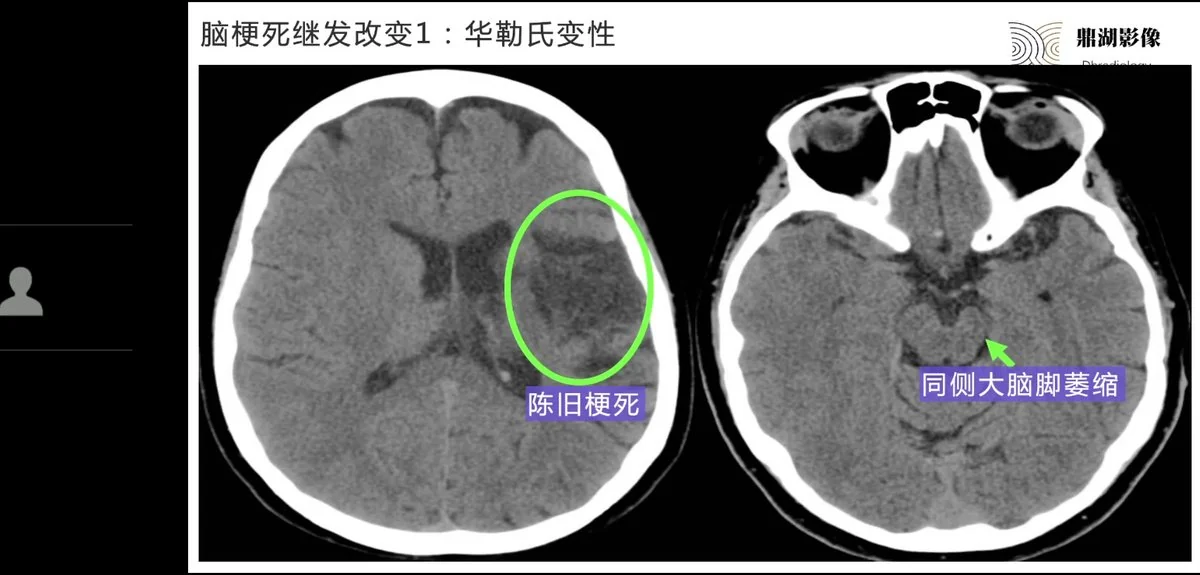
脑梗死继发改变包括华勒氏变性、皮质层状坏死和小梗死结局。华勒氏变性是顺行性变性,神经元胞体坏死后远端轴突继发坏死、髓鞘脱失,0-4周影像无改变,4-14周T2WI高信号,14周-数月T1WI低、T2WI高信号,数月后脑干偏侧萎缩。皮质层状坏死表现为皮层线状异常密度/信号,CT高密度,T1WI高信号,T2WI等/高信号,病理基础可能是神经元坏死后巨噬细胞中变性蛋白的积累,非出血/钙化,继发于脑梗死的CLN一般2周左右出现,1-2个月最明显,3个月逐渐消退。小梗死结局不都是软化灶,可表现为单纯高信号或病灶消失。